
Филогенетический анализ вируса лейкоза крупного рогатого скота (blv) на территории российской федерации: происхождение, эволюционные траектории и эпизоотические последствия
Журнал: Сельскохозяйственная биология @agrobiology
Рубрика: Микробиология, вирусология, молекулярная биология
Статья в выпуске: 4 т.61, 2026 года.
Бесплатный доступ
Вирус лейкоза крупного рогатого скота (Bovine leukemia virus, BLV) распространен во всем мире и представляет серьезную угрозу для животноводства многих стран, не исключая Российскую Федерацию. На основании филогенетических исследований, проведtнных с помощью кластерного анализа гена env, в настоящее время классифицировано двенадцать генетических групп вируса лейкоза. В настоящей работе впервые на основе филогенетического анализа подтвержден энзоотический статус BLV на территории России и установлена циркуляция двух основных генетических типов — G4 и G7. Выявлена четкая корреляция между эпизоотической ситуацией и циркулирующим генотипом. Целью работы было проведение филогенетического анализа вируса лейкоза крупного рогатого скота (BLV), циркулирующего на территории Российской Федерации, для установления его происхождения, эволюционных траекторий и оценки эпизоотических последствий, включая выявление взаимосвязи между двумя генетическими типами (G4 и G7) и эпизоотической ситуацией в различных регионах страны. Работа была выполнена в Уральском НИВИ — структурном подразделении ФГБНУ УрФАНИЦ УрО РАН в период с 2023 по 2025 годы. Клинические исследования проводили в сельскохозяйственных организациях Свердловской, Тюменской областей, Краснодарского края. Объектом исследования служил крупный рогатый скот разных половозрастных групп местного разведения. Серологические исследования проводили методом ИФА, с использованием набора ID Screen® BLV Competition (ООО «ВЕТ ФАКТОР», Россия). Учет результатов твердофазного ИФА осуществляли на фотометре iMark TM («Bio-Rad Laboratories», США). ДНК выделяли из цельной крови при помощи коммерческого набора АмплиПрайм РИБО-преп ВЕТ (ООО «НекстБио», Россия). Полимеразную цепную реакцию проводили в режиме реального времени, с применением амплификатора CFX96 Touch («Bio-Rad Laboratories», США). Для амплификации фрагмента гена env 970 п.н. использовали модернизированный метод полугнездовой ПЦР. Реакцию проводили с использованием БиоМастер HS-Taq ПЦР (2х) (ООО «Биолабмикс», Новосибирск). Далее ампликоны направляли в ЗАО «ЕВРОГЕН», где проводили ДНК-секвенирование на генетическом анализаторе 3500 Applied Biosystems («Thermo Fisher Scientific Inc.», США). Секвенирование проводили в двух направлениях с использованием прямого AP_4762 3′-GCTCTCCTGGCTACTGACC-5′ и обратного ZM5_5733 3′-GCTAGGCCTAAGGTCAGGGCCGC-5′ праймеров. Филогенетический анализ осуществляли с использованием пакета программ FinchTV, SeqScape 3.0, Web сервиса Blast (https://blast.ncbi.nlm.nih.gov), MegaX 10.0.5. Первичное выравнивание проводили на референсную полногеномную последовательность BLV (NCBI Reference Sequence: NC_001414.1, Pet-ropoulos, C.J.), затем осуществляли ручное редактирование последовательностей. В исследование включали образец FLK BLV, полученный из вирус-продуцирующей клеточной линии, подготовленной и криоконсервированной в лаборатории заранее. Полученные после секвенирования по Сэнгеру удачные последовательности (n = 57) выравнивали совместно с изолятами из NCBI GenBank, имеющими разное географическое происхождение, ранее классифицированными и принадлежащими к генотипам от G1 до G12. Установлено, что на территории РФ циркулируют два основных генетических типа вируса лейкоза крупного рогатого скота — G4 и G7, при этом G4 доминирует в регионах с напряженной эпизоотической ситуацией по лейкозу (Краснодарский край), тогда как G7 определен на территории субъектов с низкой инфицированностью лейкозом (Свердловская, Тюменская области). Выявлена чёткая корреляция между эпизоотическим статусом и циркулирующим генотипом. Все 12 генотипов (G1-G12) образовали монофилетические кластеры с высокими bootstrap (> 85 %). Филогенетически G4 формировал крупную кладу с изолятами из Европы, Азии, Африки и Америки. Тюменские изоляты G4 образовали ультра-компактную группу с короткими ветвями, что указывает на относительно недавний занос, вероятно, связанный с импортом скота из ЕС в 2000-е годы. Краснодарские и башкирские изоляты G4 были интегрированы в тот же кластер, что свидетельствует об их активном распространении. Генотип G7, напротив, занимал базальное положение в глобальной филогении, имел более древнюю эволюционную траекторию и, возможно, был связан с завозами из Восточной Европы после Второй мировой войны. Редкие генотипы G8 (Московская обл.) и G12 (Казахстан) имели ограниченное распространение. Генотип G12 филогенетически ближе к G7 (генетическая дистанция 2,7 %). Таким образом, анализ эпизоотических, молекулярно-генетических данных указывает на относительно недавнее проникновение G4 в Россию с последующей быстрой адаптацией. Полученные данные обосновывают необходимость регулярного молекулярно-эпизоотологического мониторинга для оценки связи «генотип—фенотип», прогнозирования рисков для восприимчивых животных и совершенствования диагностических и противоэпизоотических мероприятий.
Короткий адрес: https://sciup.org/142248605
IDS: 142248605 | УДК: 636.2:619:578.828.11 | DOI: 10.15389/agrobiology.2026.4.660rus
Phylogenetic analysis of bovine leukemia virus (blv) in the russian federation: origins, evolutionary trajectories and epizootic implications
Bovine leukemia virus (BLV) is distributed worldwide and poses a serious threat to livestock production in many countries, including the Russian Federation. Based on phylogenetic studies using cluster analysis of the env gene, twelve genetic groups of bovine leukemia virus have been classified to date. In the present study, the enzootic status of BLV in Russia was confirmed for the first time by phylogenetic analysis, and the circulation of two major genetic types, G4 and G7, was established. A clear correlation between the epizootic situation and the circulating genotype was identified. The aim of the work was to perform phylogenetic analysis of bovine leukemia virus (BLV) circulating in the Russian Federation in order to determine its origin, evolutionary trajectories, and epizootic consequences, including identification of the relationship between the two genetic types (G4 and G7) and the epizootic situation in different regions of the country. The work was carried out at the Ural Scientific Research Veterinary Institute (Ural SRVI), a structural subdivision of the Federal State Budgetary Scientific Institution “Ural Federal Agrarian Scientific Research Center of the Ural Branch of the Russian Academy of Sciences” (FSBSI UrFASRC UrB RAS), from 2023 to 2025. Clinical studies were conducted in agricultural organizations of the Sverdlovsk and Tyumen Oblasts and Krasnodar Krai. The object of the study was cattle of different sex and age groups of local breeding. Serological tests were performed by ELISA using the ID Screen® BLV Competition kit (VET Faktor LLC, Russia). Results of the solid-phase ELISA were recorded on an iMark™ photometer (Bio-Rad Laboratories, USA). DNA was isolated from whole blood using the commercial AmpliPrime RIBO-prep VET kit (NextBio LLC, Russia). Real-time polymerase chain reaction was performed using a CFX96 Touch thermal cycler (Bio-Rad Laboratories, USA). A modified semi-nested PCR method was used to amplify a 970-bp fragment of the env gene. The reaction was carried out using BioMaster HS-Taq PCR (2х) (Biolabmix LLC, Novosibirsk). Amplicons were then sent to Evrogen CJSC, where DNA sequencing was performed on a 3500 Applied Biosystems genetic analyzer (Thermo Fisher Scientific Inc., USA). Sequencing was performed in both directions using the forward primer AP_4762 3′-GCTCTCCTGGCTACTGACC-5′ and the reverse primer ZM5_5733 3′-GCTAGGCCTAAGGTCAGGGCCGC-5′. Phylogenetic analysis was carried out using FinchTV, SeqScape 3.0, the BLAST web service (https://blast.ncbi.nlm.nih.gov), and MEGA X 10.0.5. Initial alignment was performed against the reference full-genome BLV sequence (NCBI Reference Sequence: NC_001414.1, Petropoulos, C.J.), followed by manual editing of the sequences. The FLK BLV sample, obtained from a virus-producing cell line prepared and cryopreserved in the laboratory in advance, was included in the study. Successful Sanger sequencing reads (n = 57) were aligned together with isolates from NCBI GenBank of different geographic origins, previously classified and belonging to genotypes G1 through G12. It was established that two major genetic types of bovine leukemia virus, G4 and G7, circulate in the Russian Federation; G4 dominates in regions with a tense epizootic situation for leukosis (Krasnodar Krai), whereas G7 was detected in territories of subjects with low leukosis infection rates (Sverdlovsk and Tyumen Oblasts). A clear correlation between the epizootic status and the circulating genotype was revealed. All 12 genotypes (G1–G12) formed monophyletic clusters with high bootstrap support (>85%). Phylogenetically, G4 formed a large clade with isolates from Europe, Asia, Africa, and America. Tyumen G4 isolates formed an ultra-compact group with short branches, indicating a relatively recent introduction, likely associated with cattle imports from the EU in the 2000s. Krasnodar and Bashkir G4 isolates were integrated into the same cluster, indicating their active spread. Genotype G7, in contrast, occupied a basal position in the global phylogeny, had a more ancient evolutionary trajectory, and was possibly associated with introductions from Eastern Europe after World War II. Rare genotypes G8 (Moscow Oblast) and G12 (Kazakhstan) had limited distribution. Genotype G12 is phylogenetically closer to G7 (genetic distance 2.7%). Thus, the analysis of epizootic and molecular genetic data indicates a relatively recent introduction of G4 into Russia with subsequent rapid adaptation. The data obtained substantiate the need for regular molecular epizootological monitoring to assess the genotype–phenotype relationship, predict risks for susceptible animals, and improve diagnostic and anti-epizootic measures.
Текст научной статьи Филогенетический анализ вируса лейкоза крупного рогатого скота (blv) на территории российской федерации: происхождение, эволюционные траектории и эпизоотические последствия
Вирус лейкоза крупного рогатого скота (Bovine leukemia virus, BLV) распространен во всем мире и представляет серьезную угрозу для животноводства многих стран, не исключая Российскую Федерацию. На основании филогенетических исследований, проведtнных с помощью кластерного анализа гена env, в настоящее время классифицировано двенадцать генетических групп вируса лейкоза. В настоящей работе впервые на основе филогенетического анализа подтвержден энзоотический статус BLV на территории России и установлена циркуляция двух основных генетических типов — G4 и G7. Выявлена четкая корреляция между эпизоотической ситуацией и циркулирующим генотипом. Целью работы было проведение филогенетического анализа вируса лейкоза крупного рогатого скота (BLV), циркулирующего на территории Российской Федерации, для установления его происхождения, эволюционных траекторий и оценки эпизоотических последствий, включая выявление взаимосвязи между двумя генетическими типами (G4 и G7) и эпизоотической ситуацией в различных регионах страны. Работа была выполнена в Уральском НИВИ — структурном подразделении ФГБНУ УрФАНИЦ УрО РАН в период с 2023 по 2025 годы. Клинические исследования проводили в сельскохозяйственных организациях Свердловской, Тюменской областей, Краснодарского края. Объектом исследования служил крупный рогатый скот разных половозрастных групп местного разведения. Серологические исследования проводили методом ИФА, с использованием набора ID Screen® BLV Competition (ООО «ВЕТ ФАКТОР», Россия). Учет результатов твердофазного ИФА осуществляли на фотометре iMark TM («Bio-Rad Laboratories», США). ДНК выделяли из цельной крови при помощи коммерческого набора АмплиПрайм РИБО-преп ВЕТ (ООО «НекстБио», Россия). Полимеразную цепную реакцию проводили в режиме реального времени, с применением амплификатора CFX96 Touch («Bio-Rad Laboratories», США). Для амплификации фрагмента гена env 970 п.н. использовали модернизированный метод полугнездовой ПЦР. Реакцию проводили с использованием БиоМастер HS-Taq ПЦР (2х) (ООО «Биолабмикс», Новосибирск). Далее ампликоны направляли в ЗАО «ЕВРОГЕН», где проводили ДНК-секвенирование на генетическом анализаторе 3500 Applied Biosystems («Thermo Fisher Scientific Inc.», США). Секвенирование проводили в двух направлениях с использованием прямого AP_4762 3′-GCTCTCCTGGCTACTGACC-5′ и обратного ZM5_5733 3′-GCTAGGCCTAAGGTCAGGGCCGC-5′ праймеров. Филогенетический анализ осуществляли с использованием пакета программ FinchTV, SeqScape 3.0, Web сервиса Blast , MegaX 10.0.5. Первичное выравнивание проводили на референсную полногеномную последовательность BLV (NCBI Reference Sequence: NC_001414.1, Petropoulos, C.J.), затем осуществляли ручное редактирование последовательностей. В исследование включали образец FLK BLV, полученный из вирус-продуцирующей клеточной линии, подготовленной и криоконсервированной в лаборатории заранее. Полученные после секвенирования по Сэнгеру удачные последовательности (n = 57) выравнивали совместно с изолятами из NCBI GenBank, имеющими разное географическое происхождение, ранее классифицированными и принадлежащими к генотипам от G1 до G12. Установлено, что на территории РФ циркулируют два основных генетических типа вируса лейкоза крупного рогатого скота — G4 и G7, при этом G4 доминирует в регионах с напряженной эпизоотической ситуацией по лейкозу (Краснодарский край), тогда как G7 определен на территории субъектов с низкой инфицированностью лейкозом (Свердловская, Тюменская области). Выявлена ч¸ткая корреляция между эпизоотическим статусом и циркулирующим генотипом. Все 12 генотипов (G1-G12) образовали монофилетические кластеры с высокими bootstrap (> 85 %). Филогенетически G4 формировал крупную кладу с изолятами из Европы, Азии, Африки и Америки. Тюменские изоляты G4 образовали ультра-компактную группу с короткими ветвями, что указывает на относительно недавний занос, вероятно, связанный с импортом скота из ЕС в 2000-е годы. Краснодарские и башкирские изоляты G4 были интегрированы в тот же кластер, что свидетельствует об их активном распространении. Генотип G7, напротив, занимал базальное положение в глобальной филогении, имел более древ- нюю эволюционную траекторию и, возможно, был связан с завозами из Восточной Европы после Второй мировой войны. Редкие генотипы G8 (Московская обл.) и G12 (Казахстан) имели ограниченное распространение. Генотип G12 филогенетически ближе к G7 (генетическая дистанция 2,7 %). Таким образом, анализ эпизоотических, молекулярно-генетических данных указывает на относительно недавнее проникновение G4 в Россию с последующей быстрой адаптацией. Полученные данные обосновывают необходимость регулярного молекулярно-эпизоотологического мониторинга для оценки связи «генотип—фенотип», прогнозирования рисков для восприимчивых животных и совершенствования диагностических и противоэпизоотических мероприятий.
Bovine leukemia virus (BLV), относящийся к роду Deltaretrovirus семейства Retroviridae , — это этиологический агент энзоотического лейкоза крупного рогатого скота (enzootic bovine leucosis, EBL). Инфекция характеризуется пролонгированной латентной фазой, в течение которой наблюдается поликлональная экспансия инфицированных CD5+IgM+ B-лимфоцитов, приводящая к персистирующему лимфоцитозу (persistent lymphocytosis, PL) (1, 2), а на терминальной стадии — к развитию злокачественной B-клеточной лимфомы/лейкоза (3, 4).
Глобальная распространенность BLV носит панзоотический характер: энзоотичными признаны США (до 86,5 % стад) (5, 6), Бразилия (до 81 %) (7) и другие страны Латинской Америки (до 90,9 %) (8-10), Таиланд (до 87,8 %) (11), Канада (до 66,0 %) (12), Япония (36 %) (13), Россия (до 55 %) (14-16), страны СНГ (например, в северных районах Казахстана до 20 % исследуемых образцов были положительными) (17-19), и др., что наносит значительный экономический ущерб животноводству (20-22).
В последние годы в результате филогенетических исследований выявлены 12 генетически дивергентных географически кластеризованных генотипов (G1-G12) BLV. G1-G3 циркулируют в преимущественно в Америке (20, 23, 24), G4 и G7 доминируют в Евразии (24, 25), G8, G11, G12 энзоотичны для Азии (10, 11, 22, 26).
На территории России, особенно в Западной Сибири и на Урале, преобладают генотипы G4, G7 и G8, при этом в 67 % обследованных хозяйствах Тюменской и Свердловской областей зафиксирована их коциркуляция. Динамика эпидемического процесса демонстрирует тенденцию к доминантной замене: так, в Тюменской области за 2010-2020 годы частота выявления G7 снизилась с 81 до 17 %, тогда как G4 возросла с 12 до 76 %, что связывают с селективным преимуществом последнего в формировании провирусной нагрузки (PVL) (27-29).
Изучение генетического разнообразия вируса лейкоза, основанное на изолятах, полученных на территориях Российской Федерации с разной эпизоотической напряженностью, представляет важную задачу, поскольку позволит устанавить взаимосвязь между генетическими вариантами и возможными патогенными исходами.
В настоящей работе впервые на основе филогенетического анализа подтвержден энзоотический статус BLV на территории России и установлена циркуляция двух основных генетических типов — G4 и G7. Выявлена четкая корреляция между эпизоотической ситуацией и циркулирующим генотипом.
Целью работы было проведение филогенетического анализа вируса лейкоза крупного рогатого скота (BLV), циркулирующего на территории Российской Федерации, для установления его происхождения, эволюционных траекторий и оценки эпизоотических последствий, включая выявле- ние взаимосвязи между двумя генетическими типами (G4 и G7) и эпизоотической ситуацией в различных регионах страны.
Методика. Работа была выполнена в Уральском НИВИ — структурном подразделении ФГБНУ УрФАНИЦ УрО РАН в период с 2023 по 2025 годы. Клинические исследования проводили в сельскохозяйственных организациях Свердловской, Тюменской областей, Краснодарского края. Объектом исследования служил крупный рогатый скот разных половозрастных групп местного разведения.
Серологические исследования проводили методом ИФА с использованием набора ID Screen® BLV Competition (ООО «ВЕТ ФАКТОР», Россия) в соответствии с прилагаемой инструкцией. Учет результатов твердофазного ИФА осуществляли на фотометре iMark TM («Bio-Rad Laboratories», США).
ДНК выделяли из цельной крови при помощи коммерческого набора АмплиПрайм РИБО-преп ВЕТ (ООО «НекстБио», Россия). Концентрацию ДНК определяли на приборе Qubit4 Fluorometer («Thermo Fisher Scientific Inc.», США) с использованием набора реагентов QuDye dsD-NA HS Reagent, 200x («Lumiprobe», Россия).
Полимеразную цепную реакцию проводили при помощи коммерческих наборов реагентов «Лейкоз» Ampli Sens (ООО «ИнтерЛабСервис», Россия) в режиме реального времени, с применением амплификатора CFX96 Touch («Bio-Rad Laboratories», США).
Для амплификации фрагмента гена env 970 п.н. использовали модернизированный метод полугнездовой ПЦР. Реакцию проводили с использованием БиоМастер HS-Taq ПЦР (2х) (ООО «Биолабмикс», Новосибирск).
Состав реакционной смеси был следующим: 100 мM Трис-НCl, рН 8.5 (при 25 °С), 100 mM KCl, 0,4 мМ каждого дезоксинуклеозидтрифосфата, 4 мМ MgCl 2 , 0,06 ед. акт/мкл Taq ДНК-полимеразы, 0,2 % Tween 20, стабилизаторы HS-Taq ДНК-полимеразы, по 0,35 мкМ каждого праймера.
Праймеры первого раунда: AP_4762 3‘-GCTCTCCTGGCTACTG-ACC-5' и ZM2_5786 3‘-TCTGATGGCTAAGGGCAGACACGGC-5‘; праймеры второго раунда: AP_4762 3‘-GCTCTCCTGGCTACTGACC-5‘ и ZM5_5733 3‘-GCTAGGCCTAAGGTCAGGGCCGC-5‘. Режим амплификации первого раунда был следующим: 5 мин при 95 °С; 25 с при 95 °С, 25 с при 62 °С, 50 с при 72 °С (40 циклов); финальная элонгация 10 мин при 72 °С. Амплификацию второго раунда проводили в аналогичных условиях с изменением температуры отжига до 66 °С.
ДНК-секвенирование ампликонов (ЗАО «ЕВРОГЕН», Россия) выполняли на генетическом анализаторе 3500 Applied Biosystems («Thermo Fisher Scientific, Inc.», США). Секвенирование подготовленных заранее и криоконсервированных ампликонов проводили в двух направлениях с использованием прямого AP_4762 3‘-GCTCTCCTGGCTACTGACC-5‘ и обратного ZM5_5733 3'-GCTAGGCCTAAGGTCAGGGCCGC-5' праймеров. В результате были получены сиквенсы длиной до 900 п.н.
Для филогенетического анализа использовали пакет программ FinchTV, SeqScape 3.0, Web сервис Blast , MegaX 10.0.5. Визуализацию и аннотацию выполняли в программе iTOL (Interactive Tree Of Life) с цветовой кодировкой генотипов . Для этого сконструированyю в MegaX 10.0.5. дендрограмму экспортировали в формате Newick и аннотировали в iTOL.
Первичное выравнивание проводили на референсную полногеномную последовательность BLV (NCBI Reference Sequence: NC_001414.1, 662
Petropoulos, C.J.), затем осуществляли ручное редактирование последовательностей. В исследование включали образец FLK BLV, полученный из вирус-продуцирующей клеточной линии, подготовленной и криоконсер-вированной в лаборатории заранее.
Результаты. В таблице 1 представлена сводная информация о распространении известных генотипов BLV в различных странах и регионах.
1. Распределения генотипов вируса лейкоза крупного рогатого скота (BLV) в разных странах и регионах
Генотип Ключевые регионы Примеры стран/регионов Ссылки
|
G1, G2 |
Северная и Южная Америка, Азия |
США, Бразилия, Аргентина, Колумбия, Япония, Южная Корея |
(20, 24, 30) |
|
G3 |
Центральная Америка, Азия |
Коста-Рика, Япония |
(20) |
|
G4 |
Европа, Россия, Азия |
Бельгия, Сибирь, Китай, Казахстан |
(22, 25, 26, 31, 36) |
|
G5 |
Центральная Америка |
Коста-Рика |
(20) |
|
G6 |
Южная Америка, Азия |
Бразилия, Индия, Боливия |
(24, 32) |
|
G7 |
Австралия, Восточная Европа, Россия |
Польша, Сибирь, Урал |
(22, 25, 26) |
|
G8 |
Юго-Восточная Европа, Восточная Европа, Сибирь |
Украина, Хорватия, Московская область, Новосибирская область, Красноярский край |
(27) |
|
G9 |
Южная Америка |
Боливия |
(24) |
|
G10, G12 Азия |
Таиланд, Мьянма, Казахстан |
(20, 26) |
|
По результатам плановых серологических и гематологических исследований, эпизоотическую ситуацию в выбранных в настоящем исследовании регионах на начало 2023 года характеризовали следующими показателями: в Краснодарском крае — 823 н.п. (неблагополучных пункта), 472 животных в гематологической стадии лейкоза; в Тюменской области — 282 н.п., 152-гембольных; в Свердловской области — 26 н.п., гембольные животные отсутствовали (14).
Было проведено ранжирование опытных образцов биоматериала и для подготовки к дальнейшему ДНК-секвенированию использовали пробы от серопозитивных к лейкозу животных.
2. Характеристика изолятов вируса лейкоза, использованных во множественном выравнивании и филогенетическом анализе (n = 166)
Регион Генотип Образцы (NCBI или внутренние номера) Число
|
Свердловская область |
- tu3, tu5, tu6, tu8, tu9, tu10, tu11 |
7 |
|
|
(текущее исследование) Тюменская область |
- |
to1, to3, to4, to5, to6, to7, to8, to9, to10, to11, to13, to14, to15, |
32 |
|
(текущее исследование) |
to16, to17, to18, to19, to21, to24, to26, to28, to29, to31, to32, to33, to34, to36, to38, to39, to41, to42, to44 |
||
|
Краснодарский край |
- |
1kk, 2kk, 3kk, 4kk, 6kk, 7kk, 8kk, 9kk, 10kk, 11kk, 12kk, 13kk, |
18 |
|
(текущее исследование) |
14kk, 16kk, 17kk, 18kk, 19kk, 20kk |
||
|
Башкортостан (2021 год) |
G4 |
bash3, bash11, bash16, bash18, bash20, bash27 |
6 |
|
Тюменская область |
G4 |
OK283585.1/1CH, OK283599.1/2CH, OK283602.1/3CH, |
13 |
|
(2020 год) |
G7 |
OK283614.1/9CH, OK283570.1/10CH, OK283580.1/17CH, OK283582.1/18CH, OK283588.1/21CH, OK283591.1/23CH, OK283595.1/25CH, OK283598.1/28CH, OK283586.1/1F, OK283587.1/20F OK283612.1/8CH |
1 |
|
Образцы из разных |
G4 |
1.Russia (Краснодар), 2.Russia (Краснодар), 2k.Russia (Курган), |
7 |
|
регионов РФ (2010 год) |
G7 |
6T.Russia (Тюмень), JF720358.2/10C (Челябинск), 4Z.Russia (Челябинск), 5Z.Russia (Челябинск) 3k.Russia (Курган), 4k.Russia (Курган), 5T.Russia (Тюмень), 5T.Russia (Тюмень), JQ353633.1/1S-c6 (Тюмень), JF720350.2/2S (Тюмень), JF720351.2/3S (Тюмень), JF720352.2/4S (Тюмень), 4_Russia (Свердловск), 5_Russia (Свердловск), HM563749.3/5_ (Свердловск), HM563750.2/2 (Свердловск), HM563760.2/3-3 (Свердловск) |
13 |
|
Новосибирская область |
G4 |
OP850751.1/Tatarsk58, ON799104.1/57_Bol, OL660389.1/51_Koch, OP850795.1/Toguchin55, OL660248.1/75_Razd |
5 |
|
G7 |
OL660401.1/53_Koch, OL660358.1/49m_Koch_, JQ686119.1/NK13 |
3 |
|
|
Продолжение таблицы 2 |
|
|
Другие регионы РФ |
G4 JQ686091.1/MC45 (Московская область) 1 G7 JN695879.1/9V (Вологодская область) 1 G8 JQ675760.1/MKC3511 (Московская область) 1 |
|
Международные референсы |
G1 flk, M35242.1/FLK-BLV, D00647.1/pBLV-A1 (Австралия), 4 EU266063.1/Tehran (Иран) G2 AF257515.1 (Аргентина), LC080654.1/lima40 (Перу) 2 G3 AF033818.1/G4 (США), KP201465.1/GBGS-12 (Корея) 2 G4 MG204552.1/IR-Esfehan (Иран), EF065648.1/USCA-2 (США), 26 U87872.1/3 (Германия), MN966688.1/K1170 (ЮАР), M35240.1/LB285 (Бельгия), M35238.1/LB59 (Франция), LC498580.1/DZ1.4 (Египет), LC193462.1/Zambia01-2016 (Замбия), LC060795/1_4 (Монголия), KF801459.2/8MD (Молдова), HQ902258.1/1 (Беларусь), HM563781.2/4-2 (Украина), HM563778.2/70 (Польша), HM563774.3/68 (Польша), EU262575.2/301 (Польша), S83530.1/I2 (Италия), AY515273.1/96 (Чили), FJ808596.1/LS-SFB (Аргентина), MK820044.1/B3008 (Китай), OK945989.1/26AT (Казахстан), OK945958.1/K5 (Казахстан), OK945979.1/8D_BKO (Казахстан), (Казахстан), OK945972.1/50K_CKO (Казахстан), OK945959.1/K8 (Казахстан), OK631885.1/1PZ (Казахстан), NC_001414.1/BLV ref G5 EF065645.1/CRAG-1, EF065643.1/CRLV (Коста-Рика) 2 G6 FJ808582.1/PL-1238 (Аргентина), AY185360.2/151 (Бразилия), 3 LC080656.1/par62_PAR (Парагвай) G7 LC060801/1_10 (Монголия), KF801467.2/1MD (Молдова), 6 KF801464.2/14MD (Молдова), KF801457.1/13MD (Молдова), HM563763.2/160 (Польша), EU262555.2/151 (Польша) G8 HM563764.3/4-6 (Украина) 1 G9 LC080659.1/mon1_BOL (Боливия), LC080668.1/por28_BOL 2 (Боливия) G10 LC154064.1/L2 (Мьянма), KU233561.1/Sa8-H1 (Таиланд) 2 G11 KU764747.1/E102 (Китай), KU764746.1/E101 (Китай) 2 G12 OK945975.1/9S_BKO, OK945974.1/7S_BKO, 3 OK945977.1/15D_BKO (Казахстан) |
|
Примечание. Прочерки означают новые образцы для текущего исследования, полученные после секвенирования по Сэнгеру ( n = 57). |
|
Полученные после секвенирования по Сэнгеру удачные последовательности ( n = 57) выравнивали совместно с изолятами из NCBI GenBank, имеющими разное географическое происхождение, ранее классифицированными и принадлежащими к генотипам от G1 до G12. В дополнение к международным в анализ включали последовательности из разных административных территорий Российской Федерации. Общее число изолятов составило 166 (табл. 2). Полученные после секвенирования по Сэнгеру удачные последовательности ( n = 57) выравнивали совместно с изолятами из NCBI GenBank, имеющими разное географическое происхождение, ранее классифицированными и принадлежащими к генотипам от G1 до G12. В дополнение к международным в анализ включали последовательности из разных административных территорий Российской Федерации. Общее число изолятов составило 166 (см. табл. 2).
Установлено, что изучаемые в текущем исследовании образцы из Российской Федерации ( n = 57) имели соответствие G4 и G7 генетическим группам возбудителя лейкоза (рис. 1).
Все исследованные в текущей работе изоляты из Краснодарского края (1kk-20kk, n = 18) были отнесены к генотипу G4, формируя монофилетический кластер с образцами из Башкортостана и Казахстана (bootstrap > 85 %). Краснодарский край характеризовался наиболее напряженной эпизоотической ситуацией.
В Тюменской области была выявлена смешанная циркуляция G4/G7 генетических типов возбудителя лейкоза. Этот регион имел среднюю оценку напряженности эпизоотической ситуации по лейкозу.
Доминантный G4-кластер (1to, 3to-9to, 11to и др., n = 28) демонстрировал филогенетическую близость с изолятами из Новосибирской и
Челябинской областей, Казахстана, Молдовы, Монголии, Франции и Чили.
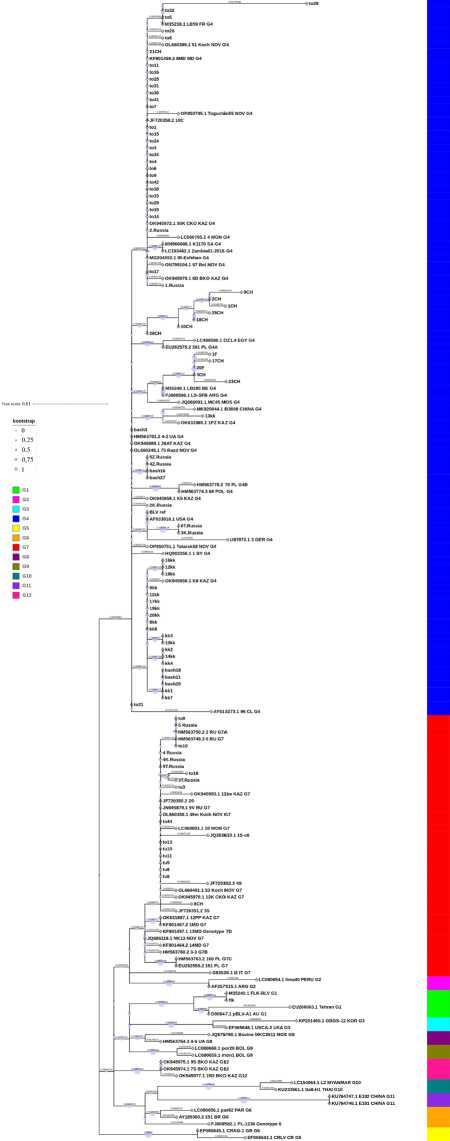
Филогенетическое дерево 166 env последовательностей вируса лейкоза крупного рогатого скота (BLV), сконструированное методом максимального правдоподобия. Построено в программе MEGA X методом комплексного максимального правдоподобия (maximum composite likelihood, MСL) с применением подхода присоединения соседей (neighbor-joining approach, NJ) к матрице парных расстояний. Эволюционная модель: Кимура-2 (Kimura 2-parameter) + Gamma (5 категорий, α = 0,4720). Значение логарифмического правдоподобия: -1670,78. Поддержка узлов: bootstrap (1000 реплик), показаны значения >70 %. Длина ветвей соответ- ствует числу замен на сайт. Для моделирования различий в скорости эволюции между сайтами использовалось дискретное гамма-распределение: 5 категорий (+G, параметр = 0,4720). Анализ включал 166 последовательностей гена env (330 позиций после фильтрации покрытия > 95 %). Визуализация и аннотация выполнены в iTOL (Interactive Tree Of Life) с цветовой кодировкой генотипов. Выравнивание: MUSCLE (Multiple Sequence Comparison by LogExpectation) (2025 год).
Минорный G7-субкластер (to10, to13, to18, to44) оказался генетически связан с изолятами из Свердловской (образцы 2010 и 2025 годов), Вологодской и Новосибирской областей, Казахстана. Свердловская область — регион с незначительной степенью (среднегодовой показатель инфицированности составляет 0,04 %) инфицированности крупного рогатого скота лейкозом.
По результатам филогенетического анализа все выделенные в текущем исследовании последовательности (tu3-tu11) были отнесены к генотипу G7, образуя компактную группу с образцами 2010 года из Свердловской, Курганской и Тюменской областей, а также образцами из Новосибирской и Вологодской областей, Монгольскими и Казахстанскими образцами.
Таким образом, на административных территориях РФ с напряженной эпизоотической обстановкой по лейкозу чаще выявляли G4 генетический тип возбудителя лейкоза. В регионе с низкой инфицированно-стью лейкозом (0,04 %) (Свердловская область) был обнаружен G7 генетический вариант патогена.
При общем рассмотрении результатов филогенетического анализа 166 изолятов вируса лейкоза крупного рогатого скота, включая российские образцы из Свердловской, Тюменской, Московской областей, Краснодарского края, Республики Башкортостан и других регионов, была выявлена сложная картина эволюции и распространения патогена. Мы установили четкую кластеризацию по генотипам. Все 12 генетических типов (G1-G12) образовали монофилетические кластеры с высокими значениями bootstrap (> 85 % для основных групп).
Российские изоляты имели выраженную кластеризацию в рамках глобального филогенетического ландшафта, с доминированием двух основных генотипов — G4 (65 %) и G7 (30 %), что указывает на их энзоо-тичный статус в РФ.
Кластер G4, сформированный на дендрограмме, оказался крупнейшим (53,6 % изолятов). Он был представлен российскими последовательностями (Тюменская, Новосибирская области, Республика Башкортостан, Краснодарский край), европейскими изолятами (Германия: U87872.1/3; Бельгия: M35240.1/LB285; Польша: EU262575.2/301), образцами из Азии (Китай: MK820044.1/B3008), Африки (Замбия: LC193462.1/Zambia) и Америки (Чили: AY515273.1/96). Высокая поддержка узла (bootstrap = 100) демонстрировала монофилетическое происхождение.
Генотип G4 демонстрировал четкий европейский вектор распространения. Тюменские изоляты (to1-to42) образовали ультра-компактный кластер с короткими ветвями (эволюционное расстояние 0,0015-0,003), что может свидетельствовать о сравнительно недавнем его заносе. Эта группа была филогенетически связана с польскими (HM563778.2, bootstrap = 91 %) и украинским образцом (HM563781.2), что могло свидетельствовать о возможных трансграничных заносах возбудителя в период активного импортирования крупного рогатого скота на отдельные административные территории Российской Федерации и в страны СНГ, в том числе из стран Европейского союза, где в 2000-е годы оздоровление поголовья от лейкоза находилось на завершающих этапах. Краснодарские (1kk-20kk) и башкирские изоляты (bash3-bash27) сформировали сестринские группы, интегрированные в этот же кластер, что указывает на активное распространение вируса группы G4 по территории России.
Эти данные находят подтверждение: в 2000-е годы в Российскую Федерацию, в частности в Тюменскую область и другие регионы, происходило активное импортирование крупного рогатого скота из стран Европейского союза и США.
После обнаружения генотипа G4 в Китае было выдвинуто предположением о его трансграничном распространении, вероятно, связанном с импортом животных из Монголии, где этот генотип был зарегистрирован ранее. Молекулярный анализ китайских последовательностей G4 выявил 16 уникальных мутаций в гене env , локализованных в ключевых доменах гликопротеинов: в gp51 (нейтрализующий домен, T- и B-клеточные эпитопы), а также в цитоплазматическом домене трансмембранного gp30. Авторы отмечают актуальность сравнительных исследований иммуногенности и патогенности G4 для разработки стратегий контроля BLV (31, 33).
Кластер G7 — второй по численности на рассматриваемом филогенетическом дереве (18,7 % изолятов), включал российские изоляты (Свердловская область: tu3-tu11; Тюменская область: to10, to13), образцы из Польши (HM563763.2/160), Молдовы (LC060801.1/10), Монголии (KF801457.1 13MD), Казахстана (OK631887.1/12PP). На дендрограмме четко прослеживалась генетическая близость между изолятами из РФ и Восточной Европы (например, JN695879.1/9V из Вологодской области и изо-ляты из Польши).
Генетический тип G7 имел отдельную от генотипа G4 эволюционную траекторию, указывающую на его давнее происхождение. Свердловские изоляты (tu3-tu11) занимали базальное положение в глобальном филогенезе G7, что свидетельствует о древности этой линии на Урале. Группа демонстрировала прямую филогенетическую связь с монгольскими (LC060801.1, эволюционное расстояние 0,00300744), казахстанскими, новосибирскими, тюменскими изолятами, образцами 2010 года (включая Уральский регион) (22, 34).
Более давнее распространение G7 генетического типа возбудителя лейкоза относительно G4 подтверждалось также тем, что, согласно данным И.М. Донник (35), активное импортирование скота на территорию Свердловской области проводили в 1980-е годы из ФРГ, Польши, Дании и США, а позднее, в период оздоровления территории Свердловской области от лейкоза, скот не завозили.
Полученные нами данные согласуются с предположением о заносе возбудителя лейкоза генетической группы G7 на территорию Советского Союза и некоторых стран-союзников во времена активного ввоза крупного рогатого скота из Восточной Европы по завершении Великой Отечественной войны. Западносибирские изоляты (to10-to44) образовали производную группу, что подтверждает такую модель распространения патогена (34).
Генотип G7 в России впервые был идентифицирован в 2013 году при описании изолятов из Восточной Европы и Сибири (34). В рамках генотипа G7 были выделены три четко дифференцированные субгруппы: G7A, куда входили исключительно российские изоляты; G7B — украинские изоляты; G7C — польские изоляты. Максимальная дивергенция нуклеотидных последовательностей внутри G7 составляла 3,1 %. Формирование отдельных субгрупп внутри G7 объяснялось действием генетического дрейфа и географической изоляцией популяций вируса, что привело к формированию регионально специфичных генетических вариантов.
Генотип G8, представленный изолятом MKC3511 из Московской области, демонстрировал необычную эволюционную позицию. Его длинная ветвь (0,012) указывала на длительную генетическую изоляцию, а промежуточное положение между украинскими и международными изоля-тами позволяет предположить завоз с импортным скотом. Этот генетический вариант в разные годы обнаруживали на территории России, Хорватии, Украины (34), по каким-то причинам он не находит широкого распространения, в том числе в РФ. Кластер G8 находился на периферии основных европейских (G4, G7) и азиатских (G10-G12) линий, что подчеркивает его редкость.
Несмотря на то, что генотип G12 вируса лейкоза был обнаружен только в казахстанских образцах, описание его интересно ввиду территориальной близости к РФ. Генотип G12 был сгруппирован с кладой, включающей генотипы G1, G3, G8, G9, G2 и G7. Ветвь G12 соединялась с этой большой кладой через узел с длиной ветви 0,00913253. Из структуры дерева видно, что изоляты генотипа G12 (OK945975.1_9S_BKO_KAZ_G12, OK945974.1_7S_BKO_KAZ_G12, OK945977.1_15D_BKO_KAZ_G12) образовывали монофилетическую группу внутри большой клады.
Таким образом, генотип G12 филогенетически ближе к генотипу G7, чем к G4. Из структуры представленного филогенетического дерева также видно, что G4 отделился от общего предка значительно раньше, чем G12 дивергировал от линии, ведущей к G7. Это идеально согласуется с выводами A. Sultanov с соавт. (26), которые на основе генетических дистанций и байесовского анализа показали, что G12, вероятно, произошел от G7 (средняя генетическая дистанция между G12 и G7 составила 2,7 %, что меньше, чем между G12 и G4).
Итак, проведенный филогенетический анализ подтвердил энзоотический статус вируса лейкоза крупного рогатого скота (BLV) в России с двумя основными циркулирующими генетическими типами — G4 и G7. Генотип G4 демонстрирует признаки активного распространения и доминирует на территории РФ, в то время как генетический тип G7 имеет признаки более длительной циркуляции в регионе и регистрируется реже. Дендрограмма подтвердила глобальное доминирование генотипа G4 и его широкую циркуляцию в России. Занос возбудителя лейкоза генетической группы G4 на территорию России и стран СНГ, вероятно, происходил в процессе экспортно-импортных операций с крупным рогатым скотом, в том числе в период проведения оздоровительных мероприятий по лейкозу на территории Европейского союза. Последующее преобладание генотипа G4 вируса лейкоза крупного рогатого скота на территории РФ и сопредельных стран может быть связано с особенностями течения инфекционного процесса, сформировавшимися в результате направленной эволюции вируса под воздействием иммунной системы. Мы выявили четкую корреляцию между эпизоотической ситуацией и циркулирующим генотипом. Так, в Краснодарском крае, где в 2023 году было зарегистрировано 823 неблагополучных пункта и 472 животных с гематологической стадией лейкоза, определялся генетический тип G4. В то же время в Свердловской области, где средняя инфицированность животных за 5 лет составила 0,043 % и было зарегистрировано 23 неблагополучных пункта в частном секторе животноводства, преобладал генотип G7. Можно предположить, что инфекция, вызванная генотипом G4, связана с более агрессивным течением заболевания (скоростью перехода в сублейкемическую и лейкеми- ческую стадии), что обусловливает высокую провирусную нагрузку у животных и приводит к более интенсивному распространению патогена в популяции. Генетический тип вируса лейкоза G12 уникален для Республики Казахстан и происходит от G7 генотипа, ввезенного с крупном рогатым скотом на эту территорию еще в советский период. Регулярный молекулярно-эпизоотологический мониторинг позволяет отслеживать изменения в антигенной структуре циркулирующих изолятов, оценивать взаимосвязь «генотип-фенотип», анализировать эффективность диагностических подходов, а также прогнозировать риски для восприимчивых животных и возможности межвидовой передачи патогена.
Уральский федеральный аграрный научно-исследовательский центр Уральского отделения РАН,
