
Репаративные процессы при инфаркте миокарда: молекулярные механизмы и перспективы терапевтического воздействия (обзор литературы)
Журнал: Сибирский журнал клинической и экспериментальной медицины @cardiotomsk
Рубрика: Обзоры и лекции
Статья в выпуске: 3 т.41, 2026 года.
Бесплатный доступ
Формирование постинфарктного рубца после инфаркта миокарда (ИМ) представляет собой сложный динамический процесс, включающий стадии воспаления, пролиферации и созревания рубца. Репаративные процессы при ИМ в основном протекают в стадии пролиферации, включая ангиогенез, фиброгенез и кардиомиогенез, характеризующийся недостаточной эффективностью для полноценного восстановления миокарда после необратимого повреждения. В обзоре рассмотрены современные данные о молекулярных механизмах репаративного ответа при ИМ, который реализуется с участием как резидентных клеток миокарда, так и рекрутированных из кровотока лейкоцитов, стволовых и прогениторных клеток. Факторы роста, цитокины и биологически активные вещества играют важнейшую роль в регуляции клеточных процессов, протекающих в стадии пролиферации после ИМ. Локальная концентрация факторов роста в поврежденном миокарде, а также динамика их образования определяют исходы ишемического повреждения миокарда, связанные с постинфарктным ремоделированием и вероятностью развития хронической сердечной недостаточности (ХСН). Это позволяет рассматривать факторы роста, их рецепторы и клеточные сигнальные пути в качестве перспективных терапевтических мишеней для предотвращения неблагоприятных исходов после перенесенного ИМ.
Короткий адрес: https://sciup.org/149152118
IDS: 149152118 | УДК: 616.127-005.8-085(048.8) | DOI: 10.29001/2073-8552-2026-41-3-27-36
Reparative processes in myocardial infarction: molecular mechanisms and prospects for therapeutic intervention (literature review)
Post-infarction scar formation after myocardial infarction (MI) is a complex dynamic process involving stages of inflammation, proliferation, and scar maturation. Reparative processes in MI mainly occur during the proliferation stage, including angiogenesis, fibrogenesis, and cardiomyogenesis, the latter characterized by insufficient effectiveness for complete myocardial recovery after irreversible damage. The review summarizes current data on the molecular mechanisms of the reparative response in MI, which involves both resident myocardial cells and leukocytes, stem and progenitor cells recruited from the bloodstream. Growth factors, cytokines, and biologically active substances play an important role in the regulation of cellular processes occurring at the proliferation stage after MI. The local concentration of growth factors in the damaged myocardium, as well as the dynamics of their formation, determine the outcomes of ischemic myocardial damage associated with postinfarct remodeling and the likelihood of developing chronic heart failure. This allows us to consider growth factors, their receptors, and cellular signaling pathways as promising therapeutic targets to prevent adverse outcomes after MI.
Текст научной статьи Репаративные процессы при инфаркте миокарда: молекулярные механизмы и перспективы терапевтического воздействия (обзор литературы)
Сердечно-сосудистые заболевания (ССЗ) в настоящее время лидируют среди причин смертности в мире. В 2020 г. они послужили причиной смерти около 19,0 млн человек, а к 2030 г. количество летальных исходов от них может достигнуть 22,2 млн [1, 2]. В свою очередь, среди разнообразных ССЗ наиболее часто встречается ишемическая болезнь сердца (ИБС). Традиционно наиболее опасным осложнением ИБС считается инфаркт миокарда (ИМ), возникающий вследствие атеротромбоза коронарных артерий. Широкое внедрение методов экстренной реваскуляризации миокарда, в первую очередь, стентирования инфаркт-зависимой артерии, привело к значи- мому уменьшению летальности от ИМ в остром периоде. В то же время реваскуляризация не влияет на прогрессирование основного заболевания и поражение артерий других локализаций, что в совокупности с увеличением средней ожидаемой продолжительности жизни сопровождается нарастанием распространенности хронической сердечной недостаточности (ХСН) ишемического генеза [3], имеющей неблагоприятный прогноз [4].
На сегодняшний день единственным вмешательством, способным кардинально повлиять на исходы ХСН, является трансплантация донорского сердца [5]. Прочие подходы, такие как прямое кардиомиогенное репрограммирование фибробластов сердца, ксенотрансплантация иммунологически гомологичного сердца и изготовление заселенной аутологичными клетками трехмерной модели сердца, находятся на сравнительно ранних этапах преклинической разработки [6].
В то же время хорошо известно, что формирование постинфарктного рубца после ИМ представляет собой сложный динамический процесс, включающий стадии воспаления, пролиферации (репарации) и созревания рубца [7, 8]. Управляемое воздействие на асептическое воспаление с предотвращением вторичного повреждения миокарда в сочетании с активизацией процессов ангиогенеза, кардиомиогенеза и стабилизационного фи-брогенеза в стадии пролиферации представляют собой важную задачу.
Важнейшая роль в реализации стадии пролиферации принадлежит факторам роста, цитокинам и биологически активным веществам, которые образуются как резидентными клетками миокарда, сохранившими жизнеспособность, так и эмигрировавшими в миокард лейкоцитами, входящими в состав позднего инфильтрата. Следует отметить, что секреция факторов роста и цитокинов является ведущим механизмом реализации доказанных в экспериментальных исследованиях благоприятных эффектов трансплантации различных видов стволовых клеток в рамках клеточной терапии ИМ [9].
Большинство факторов роста оказывают при ИМ неоднозначные эффекты, которые могут существенно отличаться в зависимости от дозы препарата, срока его введения и индивидуальных характеристик пациента. По-видимому, в связи с этим большинство клинических исследований эффективности рекомбинантных факторов роста при ИБС закончилось с нейтральными результатами [10]. Использование рекомбинантных факторов роста при системном введении сопряжено с их быстрой деградацией и низкой концентрацией в целевом органе. При этом повышение дозировки факторов роста приводит к проявлению серьезных побочных эффектов – гемодинамических нарушений, связанных с NO-зависимой вазодилатацией, и увеличению риска сенсибилизации [11]. Вместе с тем стимуляция ангиогенеза под действием факторов роста, получившая название терапевтического ангиогенеза, остается актуальной, клинически востребованной задачей [12].
В представленном обзоре приводится анализ современных публикаций, посвященных молекулярным и клеточным механизмам развития стадии пролиферации при ИМ. Кроме того, рассматривается роль отдельных факторов роста в регуляции репаративных процессов после ИМ, приводятся результаты их применения в экспериментальных и клинических исследованиях.
Методология поиска
Обзор проведен в соответствии с рекомендациями PRISMA (Preferred Reporting Items for Systematic Reviews and Meta-Analyses) для обеспечения точности и прозрачности процесса отбора, оценки и синтеза данных. Настоящее исследование направлено на всесторонний анализ изысканий, связанных с изучением механизмов стадии пролиферации при ИМ.
Поиск литературы был проведен в следующих базах данных: PubMed, Scopus, Google Scholar и Web of Science. Стратегия поиска включала комбинации следующих ключевых слов: “growth factor”, “angiogenesis”, “myocardial repair”, “myocardial infarction”, “ischemia”. В анализ была включена литература, опубликованная до июля 2025 г.
В целях повышения полноты поиска использовался метод перекрестного поиска по ссылкам (backward and forward citation tracking) для включения дополнительных исследований, представляющих значительный интерес.
Механизмы стадии пролиферации после инфаркта миокарда
Необратимое ишемическое-реперфузионное повреждение (ИРП) миокарда сопровождается формированием очага некроза, в результате чего возникает процесс асептического воспаления, направленного на удаление некротических масс. Запуск воспалительного ответа происходит с участием повреждение-ассоциированных молекулярных паттернов (аларминов), высвобождающихся из необратимо и обратимо поврежденных клеток миокарда [13], а также посредством сборки инфламма-сомы [14], генерации активных форм кислорода (АФК) и активации системы комплемента [15]. Важнейшую роль в инициации воспаления играет активация ядерного транскрипционного фактора κВ, контролирующего экспрессию ключевых генов, участвующих в воспалении – провос-палительных цитокинов, хемокинов, адгезионных молекул и др. [16]. В результате возникает следующий этап воспаления – инфильтрация поврежденного миокарда лейкоцитами, эмигрирующими из сосудистого русла в определенной последовательности. После завершения эффероцитоза, т. е. удаления фрагментов погибших клеток, которое наступает на 5–7-й день после ИМ, создаются условия для перехода воспалительной стадии в пролиферативную. На этом этапе существенно изменяется состав клеточного инфильтрата с преобладанием в нем противовоспалительных макрофагов M2, Т-регулятор-ных клеток и дендритных клеток [17]. Указанные клетки, а также кардиомиоциты, эндотелиоциты и фибробласты продуцируют противовоспалительные цитокины и специализированные проразрешающие медиаторы [18]. Параллельно активируется продукция белковых факторов роста с целью стимуляции пролиферации и дифференцировки сохранивших способность к делению клеток миокарда в периинфарктной зоне. Развивается репаративный ответ, включающий недостаточно эффективный кардиомиогенез, а также ангиогенез и фиброгенез. Результатом является формирование постинфарктного рубца, размер, форма и клеточный состав которого во многом определяют дальнейший прогноз за счет механизмов ремоделирования миокарда [19].
Роль различных клеток в репаративном ответе после ИМ
Репаративный ответ при ИМ реализуется с участием как резидентных клеток миокарда, так и рекрутированных из кровотока лейкоцитов, стволовых и прогениторных клеток. Среди резидентных клеток необходимо выделить кардиомиоциты, эндотелиоциты и фибробласты, а среди дополнительно поступающих в поврежденный миокард клеток – моноциты/макрофаги и Т-клетки. В некоторых аспектах репарации принимают участие смешанные популяции клеток. Так, в формировании новых сосудов капиллярного типа задействованы как эндотелиоциты периинфарктной зоны, получающие ангиогенный сигнал, так и эндотелиальные прогениторные клетки, поступающие из кровотока.
Кардиомиоциты
Вопрос о наличии, степени выраженности и механизмах кардиомиогенеза в постинфарктном периоде остается одним из наиболее сложных в современной клеточной биологии. Неоспоримым фактом является недостаточность регенеративных возможностей, связанных с образованием кардиомиоцитов de novo после их массивной потери у взрослых млекопитающих. Всплеск интереса к резидентным стволовым клеткам сердца и их участию в репаративной регенерации миокарда после ИМ, отмечавшийся в начале 2000-х гг., не завершился формированием обобщающей концепции [20]. В настоящее время превалирует взгляд о том, что ограниченный кардиомиогенез после ИМ достигается за счет дедифференцировки зрелых кардиомиоцитов с возможностью их повторного вступления в клеточный цикл [21]. Такой путь репаративной регенерации получил название палигеноза и активно изучается в условиях острого и хронического повреждения в разных тканях [22].
Макрофаги
Интенсивность эмиграции моноцитов в очаг ИРП миокарда снижается к 4-5-м сут после ИМ, в результате чего популяция макрофагов в сердце начинает стабилизироваться, а большинство из них приобретают репаративный фенотип M2. Такие макрофаги секретируют факторы роста и матрицеллюлярные белки, активирующие фибробласты и эндотелиоциты, запуская, соответственно, процессы фибро- и ангиогенеза. Тем не менее, большинство макрофагов в зоне инфаркта в стадии пролиферации происходят из моноцитов, формируя несколько субпопуляций. Приблизительно треть макрофагов по своим характеристикам соответствуют резидентной «покоящейся» популяции. Остальные демонстрируют разную степень активности, причем большинство из них характеризуются экспрессионным профилем липид-ассоции-рованных макрофагов, присутствующих в атеросклеротической бляшке и вырабатывающих триггерный рецептор, экспрессируемый на миелоидных клетках 2 (TREM2) [23]. TREM2 оказывает противовоспалительное аутокринное и паракринное действие [24]. Среди факторов роста, вырабатываемых макрофагами в пролиферативной фазе, ведущая роль принадлежит трансформирующему фактору роста β (TGF-β). Аутокринный эффект TGF-β на макрофаги проявляется усилением их фагоцитарной активности через сигнальный путь Smad3, а также увеличением экспрессии в них противовоспалительных медиаторов [25]. Будучи важнейшим фиброгенным цитокином, TGF-β активирует фибробласты, стимулируя их миграцию и пролиферацию, а также дифференцировку в миофибробласты [26].
Примером матрицеллюлярного белка, продуцируемого макрофагами и играющего важную роль в стадии пролиферации, является остеопонтин. Индукция синтеза остеопонтина происходит под действием противовоспалительных цитокинов (интерлейкин-10 (ИЛ-10) и хемоки-нов (CXCL4)), а его эффекты включают возврат кардиомиоцитов периинфарктной зоны в клеточный цикл [27]. Репаративные макрофаги также активно секретируют сосудистый эндотелиальный фактор роста А (VEGF-A), что способствует ангиогенезу после ИМ [28]. Продукция VEGF-A макрофагами усиливается в результате эффе-роцитоза, стимуляции интегриновых рецепторов α5 на поверхности макрофагов, а также воздействия аннексина А1, секретируемого нейтрофилами [29].
T-клетки
В пролиферативной стадии ИМ отмечается накопление CD4+ Т-клеток в зоне ИРП. Т-хелперы осуществляют распознавание антигенов, высвобождающихся в ходе ИРП, и участвуют в процессе репарации. Показано, что наиболее важным антигеном, активирующим Т-клетки при ИРП, является тяжелая цепь миозина (ТЦМ) [30]. Дифференцировка CD4+ Т-клеток, специфичных в отношении ТЦМ, в регуляторные Т-клетки вызывает подавление воспаления, ускорение репарации и стимуляцию стромальных клеток миокарда. Регуляторные Т-клетки обладают противовоспалительным действием и ускоряют процесс репарации. Вырабатываемые ими цитокины способствуют формированию репаративного фенотипа макрофагов, а также ингибируют избыточную экспрессию протеолитических ферментов фибробластами. T. Homma, et al. (2013) показали, что репаративными свойствами при ИМ обладают натуральные киллеры, продуцирующие такие противовоспалительные цитокины, как ИЛ-10 [31].
Фибробласты
В пролиферативной стадии формирования постинфарктного рубца отмечается значительное увеличение количества фибробластов в зоне повреждения и вокруг нее. Активированные фибробласты служат основным источником коллагена I и III типов, представляющего структурную основу рубцовой ткани и предотвращающего разрыв миокарда. Ранее предполагалось, что дополнительное количество фибробластов при ИМ образуется из эндотелиоцитов в процессе эндотелиально-мезенхимального перехода [32], а также в результате дифференцировки прогениторных клеток миелоидного ряда [33].
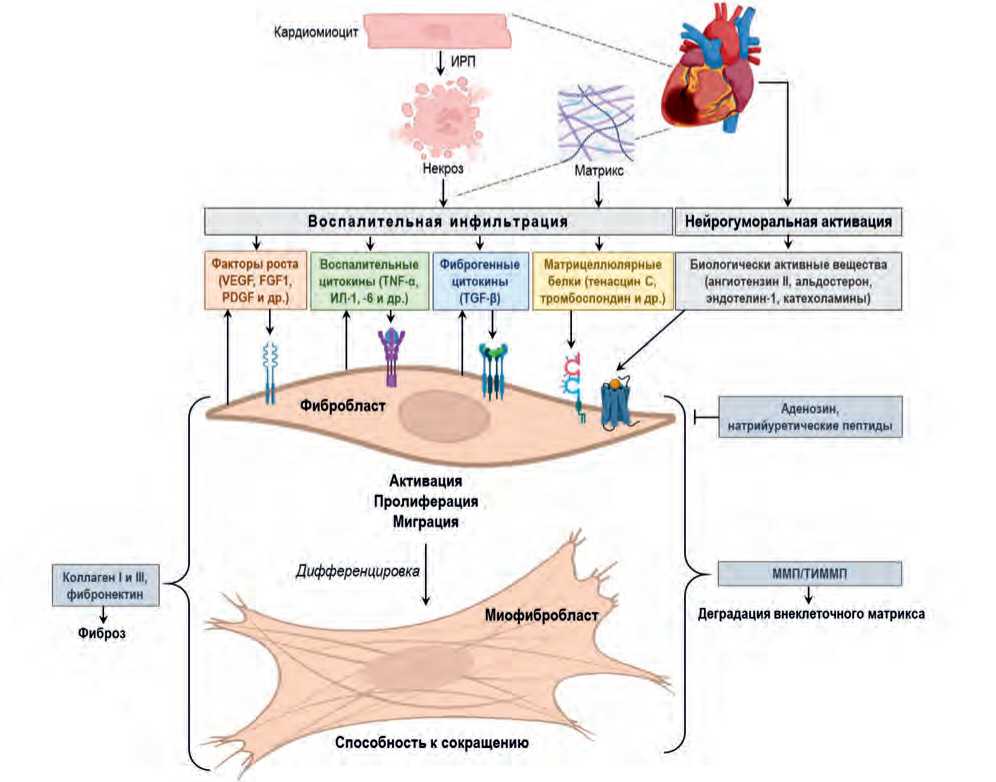
Современные методы отслеживания развития клеток показали, что доминирующим источником фибробластов и миофибробластов при ИМ являются резидентные фибробласты сердца, которые активно пролиферируют под действием факторов роста и цитокинов [34]. Около 5% новых фибробластов образуются путем трансдифференцировки перицитов [35]. Резидентные и вновь образованные фибробласты в пролиферативной стадии подвергаются рецептор-опосредованной активации (рис. 1).
Выделяют следующие основные группы лигандов, секретируемых клетками позднего воспалительного инфильтрата, а также резидентными клетками миокарда, и способных активировать фибробласты при ИМ: 1) факторы роста (VEGF, фактор роста фибробластов-1 и -2 (FGF-1, -2), тромбоцитарный фактор роста (PDGF) и др.); 2) провоспалительные цитокины (ИЛ-1β, -6, фактор некроза опухолей-α (ФНО-α) и др.); 3) фиброгенные цитокины, ведущим представителем которых является TGF-β; 4) матрицеллюлярные белки, секретируемые некоторыми клетками или образующиеся при повреждении внеклеточного матрикса (тенасцин С, тромбоспондин, остеопонтин, периостин и др.); 5) биологически активные вещества, образующиеся в результате нейрогуморальной активации при ИМ (ангиотензин II, катехоламины, альдостерон, эндотелин-1). Многие перечисленные факторы роста и цитокины образуются и в самих фибробластах, причем их синтез активируется после стимуляции фибробластов, что лежит в основе своеобразной петли положительной обратной связи.
Наряду с активаторами фибробластов существуют эндогенные соединения, подавляющие их функцию. К ним относятся натрийуретические пептиды и аденозин
Кардиомиоцит
ИРП
Матрикс
Фибробла<
Дифференцировка
Миофибробласт
Способность к сокращению
Активация Пролиферация
Миграция
Нейрогуморальная активация
Воспалительная инфильтрация
*
I
PDGF и др.)
Матрицеллюлярные белки (тенасцин С, тромбоспондин и др.)
Биологически активные вещества (ангиотензин II, альдостерон, эндотел ин -1. катехоламины)
Фиброгенные цитокины (TGF-P)
Некроз
Факторы роста Воспалительные (VEGF, FGF1, цитокины (TNF a, '”'~- . ц^ $ м др J
Аденозин, натрийуретические пептиды
| ММП/ТИММП |
Деградация внеклеточного матрикса
Коллаген I и III, фибронектин
Фиброз
Рис. 1. Роль факторов роста и других сигнальных молекул в развитии диффузного фиброза миокарда и постинфарктного рубца после ишемического или ишемического-реперфузионного повреждения миокарда. Пояснения в тексте
Примечание: ИРП – ишемическое-реперфузионное повреждение, VEGF – сосудистый эндотелиальный фактор роста, FGF1 – фактор роста фибробластов 1, PDGF – тромбоцитарный фактор роста, TNF-α – фактор некроза опухолей-α, ИЛ – интерлейкин, TGF-β – трансформирующий фактор роста β, ММП – матриксные металлопротеиназы, ТИММП – тканевые ингибиторы матриксных металлопротеиназ.
Fig. 1. The role of growth factors and other signaling molecules in the development of diffuse myocardial fibrosis and post-infarction scar after ischemic or ischemic-reperfusion myocardial injury. Explanations in the text
Note: ИРП – ischemic-reperfusion injury, VEGF – vascular endothelial growth factor, FGF1 – fibroblast growth factor 1, PDGF – platelet-derived growth factor, TNF-α – tumor necrosis factor-alpha, ИЛ – interleukin, TGF-β – transforming growth factor beta, ММП – matrix metalloproteinases, ТИММП – tissue inhibitors of matrix metalloproteinases.
[36]. Активированные фибробласты характеризуются несколькими особенностями – они начинают пролиферировать, приобретают миграционную активность благодаря образованию ламеллоподий, а также усиленно синтезируют и секретируют проколлаген. Еще один аспект активации – это дифференцировка фибробластов в миофибробласты, обладающие сократительной активностью вследствие экспрессии α-гладкомышечного актина [37].
В последние годы благодаря применению метода анализа транскриптома единичных клеток произошло обогащение наших знаний о субпопуляциях фибробластов при ИМ. Фибробласты с высоким уровнем экспрессии Cthrc1 осуществляют репаративную функцию, защищая миокард от разрыва [38]. Экспрессия белка промежуточного слоя хряща 1-го типа (CILP1) характерна для другой субпопуляции фибробластов с высоким пролиферативным потенциалом, запускающей неблагоприятное фиброзное ремоделирование миокарда [39]. В отличие от кожи, где популяция миофибробластов быстро исчезает после репарации повреждения, в миокарде эти клетки могут длительно (до 20 лет) персистировать в удаленных от места первичного повреждения отделах, продуцируя коллаген и способствуя развитию фиброза [40].
Неоднозначная роль фибробластов и миофибробластов в процессе формирования постинфарктного рубца и ремоделирования заключается в том, что эти клетки образуют не только фибриллярные белки соединительной ткани, но и протеолитические ферменты из семейства матриксных металлопротеиназ (ММП), а также их тканевые ингибиторы (ТИММП), баланс которых определяет интенсивность процесса деградации основного вещества соединительной ткани в рубце и соединительнотканных сшивок, удерживающих соседние пучки кардиомиоцитов вместе в составе эндо- и перимизия.
Эндотелиоциты и перициты
Хотя клетки сосудов характеризуются более высокой устойчивостью к ишемии, чем кардиомиоциты, при массивном ИМ наступает гибель сосудов миокарда в очаге некроза. При этом процесс необратимого повреждения сосудов усиливается при наличии реперфузии [41]. Более легкие варианты повреждения микрососудистого русла включают феномен постишемического невосстанов-ления кровотока (no-reflow) и увеличение проницаемости микрососудов, опосредованное активным нарушением функции адгезивных контактов между соседними эндоте-лиоцитами [42]. Ишемическое повреждение миокарда запускает процесс образования новых микрососудов, врастающих в зону повреждения с периферии, – ангиогенез. В отличие от фиброгенеза, который может иметь как положительные, так и отрицательные последствия в зависимости от интенсивности образования рубцовой ткани и ее качественного состава, ангиогенез при ИМ традиционно рассматривается как безусловно положительное явление, поскольку более интенсивное образование новых сосудов сопряжено с усилением доставки в формирующуюся грануляционную ткань кислорода, нутриентов и сигнальных молекул, а также с интенсификацией удаления конечных продуктов обмена. Современные исследования, связанные с отслеживанием клеток, показывают, что практически единственным источником эндотелиоцитов в составе вновь образованных сосудов являются локальные эндотелиоциты сосудов периинфарктной зоны, сохранившие жизнеспособность [43]. На транскрипционном уровне ангиогенез регулируется гипоксия-индуцируемым фактором-1 (HIF-1), который активируется в периинфар-ктной зоне и контролирует экспрессию многих ангиогенных факторов роста и соответствующих рецепторов [44]. Наиболее важная роль в запуске ангиогенного ответа принадлежит VEGF, TGF-β и PDGF [45–47]. Под действием VEGF и TGF-β происходит отсоединение перицитов от стенки капилляров миокарда; протеолитические ферменты вызывают частичную деградацию базальной мембра- ны капилляра и разрыхление стромы для обеспечения эффективного спрутинга; эндотелиоциты «материнских» сосудов начинают делиться под действием VEGF, FGF и HGF, причем новые клетки выстраиваются в трубчатые структуры. На завершающем этапе под действием PDGF происходит созревание сосудов с нормализацией их проницаемости и покрытием перицитами.
Роль факторов роста и цитокинов в регуляции пролиферативных и репаративных реакций при ИМ
Наиболее важные факторы роста и цитокины, участвующие в регуляции кардиомиогенного, ангиогенного и фиброгенного ответов при ИМ, а также основные результаты их применения в экспериментальных и клинических условиях представлены на рисунке 2 и в таблице. Необходимо подчеркнуть, что многие факторы роста играют неоднозначную роль в репарации миокарда, что связано с множественностью их эффектов и сложным пространственно-временным профилем стадии пролиферации. Например, дифференцировочный фактор роста 11 (GDF11) при кратковременном применении оказывает кардиопротективный и ангиогенный эффект, но в случае значительного повышения его уровня может отмечаться усиление повреждения [48].
Наиболее полно в контексте ангиогенеза при ИМ изучены физиологические и терапевтические эффекты VEGF. После ИМ у грызунов в течение как минимум 7 сут отмечается увеличение экспрессии рецептора VEGF (VEGFR2) на эндотелиоцитах сосудов периинфарктной зоны [48]. Клеточными источниками для усиленного образования самого VEGF выступают моноциты/макрофа-ги, фибробласты, кардиомиоциты и клетки эпикарда [49]. Аблация гена VEGFA в миелоидных клетках приводит к
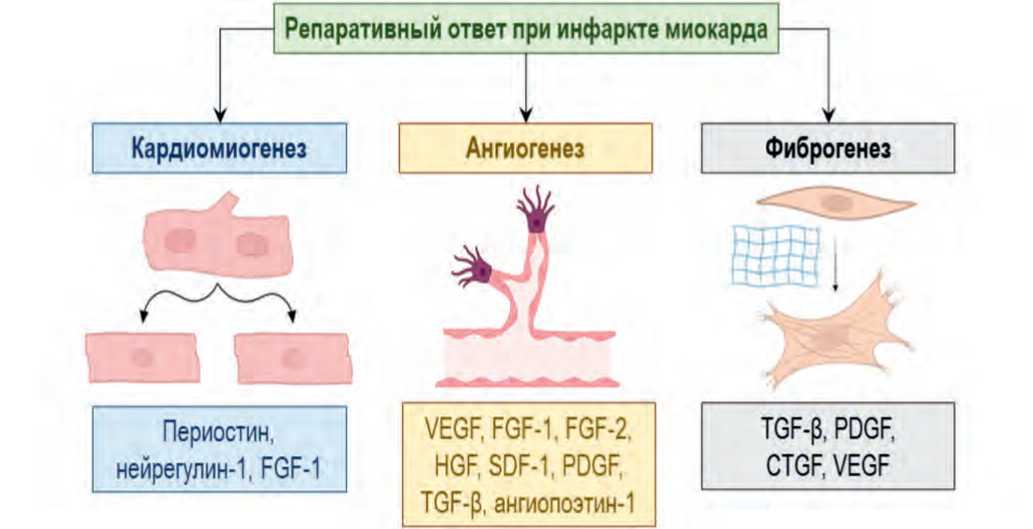
Рис. 2. Роль факторов роста в регуляции основных компонентов репаративного ответа при инфаркте миокарда. Пояснения в тексте
Примечание: VEGF – сосудистый эндотелиальный фактор роста, FGF – фактор роста фибробластов, PDGF – тромбоцитарный фактор роста, TGF-β – трансформирующий фактор роста β, SDF-1 – фактор стромальных клеток 1, HGF – фактор роста гепатоцитов, CTGF – фактор роста соединительной ткани.
Fig. 2. The role of growth factors in regulating the main components of the reparative response in myocardial infarction. Explanations in the text
Note: VEGF – vascular endothelial growth factor, FGF – fibroblast growth factor, PDGF – platelet-derived growth factor, TGF-β – transforming growth factor beta, SDF-1 – stromal cell-derived factor 1, HGF – hepatocyte growth factor, CTGF – connective tissue growth factor.
Таблица . Важнейшие факторы роста, оказывающие саногенетические и патогенетические эффекты в стадии пролиферации при инфаркте миокарда, механизмы их действия и результаты применения в экспериментальных и клинических исследованиях
Table . Key growth factors exerting sanogenetic and pathogenetic effects during the proliferation stage of myocardial infarction, their mechanisms of action, and results of their use in experimental and clinical studies
|
Фактор роста |
Механизм действия |
Основные результаты применения при ИМ |
|
VEGF |
Стимуляция ангиогенеза; уменьшение апоптоза эндотелиоцитов и кардиомиоцитов; увеличение циркулирующих прогениторных клеток эндотелия; активация фибробластов |
Увеличение перфузии миокарда; улучшение функционального состояния ЛЖ; увеличение наполнения предсуществую-щих коллатералей; увеличение толерантности к физической нагрузке [45, 49] |
|
IGF-1 |
Стимуляция ангиогенеза; стимуляция клеточного роста и пролиферации; увеличение выживаемости МСК костного мозга через Akt/Sfrp2 путь; уменьшение оксидативного стресса |
Уменьшение размера инфаркта; улучшение функционального состояния ЛЖ [50] |
|
TGF-β |
Противовоспалительный эффект и уменьшение вторичного повреждения в воспалительной стадии; уменьшение апоптоза клеток миокарда; активация фибробластов; дифференцировка фибробластов в миофибробласты; стимуляция фиброгенеза; усиление экспрессии VEGF; стимуляция ангиогенеза |
Сохранение структурной целостности поврежденного ЛЖ [46] |
|
FGF-1 и FGF-2 |
Стимуляция ангиогенеза; стимуляция пролиферации и миграции фибробластов, эндотелиоцитов и гладкомышечных клеток; увеличение выживаемости кардиомиоцитов; NO-зависимая вазодилатация |
Улучшение функционального состояния ЛЖ; увеличение регионарного кровотока в периинфарктной зоне [45]; уменьшение ишемического-реперфузионного повреждения; более значимое улучшение у женщин по сравнению с мужчинами |
|
HGF |
Стимуляция ангиогенеза; противовоспалительный эффект; увеличение выживаемости кардиомиоцитов; уменьшение фиброза |
Улучшение функционального состояния ЛЖ; увеличение регионарного кровотока; уменьшение размера инфаркта и ремоделирования ЛЖ |
|
SDF-1 |
Стимуляция ангиогенеза и васкулогенеза; рекрутирование циркулирующих эндотелиальных прогениторных клеток в зону ИРП |
Уменьшение размера инфаркта; улучшение функционального состояния ЛЖ |
|
NRG-1 |
Увеличение пролиферации кардиомиоцитов; уменьшение апоптоза кардиомиоцитов; уменьшение оксидативного стресса и кальциевой перегрузки |
Уменьшение размера инфаркта и ремоделирования; улучшение функционального состояния ЛЖ; уменьшение электрофизиологических нарушений и частоты возникновения аритмий |
|
PDGF |
Противовоспалительное действие; рекрутирование гладкомышечных клеток и перицитов к формирующимся сосудам; стимуляция выживания, миграции и пролиферации фибробластов; уменьшение дифференцировки фибробластов в миофибробласты |
Уменьшение размера инфаркта и ремоделирования; улучшение механических свойств рубца; стабилизация новых сосудов и стимуляция ангиогенеза; улучшение функционального состояния ЛЖ [47] |
|
Ангиопоэтин 1 |
Усиление спрутинга эндотелиоцитов; созревание и поддержание плотных и адгезионных контактов между эндотелиоцитами; усиление эффектов VEGF |
Уменьшение размера инфаркта; усиление кровотока; уменьшение ремоделирования ЛЖ; улучшение функционального состояния ЛЖ |
|
GDF11 |
Уменьшение оксидативного стресса; усиление аутофагии; улучшение функции митохондрий; уменьшение пироптоза; усиление хоуминга эндотелиальных прогениторов |
Уменьшение ишемического-реперфузионного повреждения (значительно увеличенные уровни GDF11 могут усиливать повреждение) [48]; улучшение функционального состояния ЛЖ |
Примечание: GFD11 – дифференцировочный фактор роста 11, HGF – фактор роста гепатоцитов, SDF-1 – фактор стромальных клеток 1, NRG-1 – нейрегулин 1, VEGF – сосудистый эндотелиальный фактор роста, IGF-1 – инсулиноподобный фактор роста, TGF-β – трансформирующий фактор роста β, FGF-1 и -2 – кислый и основной факторы роста фибробластов, PDGF – тромбоцитарный фактор роста, МСК – мезенхимные стволовые клетки, ЛЖ – левый желудочек, ИМ – инфаркт миокарда.
нарушению образования капилляров в пограничной зоне и снижению функции ЛЖ по сравнению с диким типом [51]. Интрамиокардиальное введение человеческого рекомбинантного VEGF животным с ИМ приводит к увеличению количества сосудов в зоне инфаркта и улучшению функции ЛЖ [45]. VEGF участвует не только в ангиогенезе после ИМ, но и играет важную роль в процессе активации фибробластов, стимулируя их миграцию и пролиферацию, а также синтез и секрецию проколлагена [52]. Терапевтические эффекты VEGF были изучены в ряде клинических исследований у пациентов с ИБС и рефрактерной стенокардией. Несмотря на то, что в некоторых исследованиях были показаны благоприятные эффекты при интрамиокардиальном введении аденовирусной конструкции, кодирующей VEGFA [53], данных об эффективности оказалось недостаточно для включения препарата в клинические рекомендации. Аналогичная картина сложилась применительно к практическому использованию других факторов роста.
Заключение
Репаративный ответ при массивном ишемическом или ишемическом-реперфузионном повреждении миокарда наступает после завершения воспалительной стадии и включает три взаимосвязанных процесса – кардиомиогенез, ангиогенез и фиброгенез. Возможности кардиомиогенеза у взрослых млекопитающих недостаточны для эффективного восстановления популяции утраченных клеток, хотя вопрос о стимуляции кардиомиогенеза остается одним из наиболее актуальных вопросов фундаментальной кардиологии. Активация синтеза белковых факторов роста как резидентными клетками миокарда, так и эмигрирующими из кровотока лейкоцитами и про-гениторными клетками, представляет собой важнейший механизм регуляции пролиферативных реакций при ИМ. Попытки активизации репаративных процессов, в первую очередь ангиогенеза, путем использования традиционных способов доставки факторов роста не увенчались успехом в клинических исследованиях. Это может быть связано как с наличием неоднозначных, плейотропных эффектов факторов роста, так и с их недостаточной целевой концентрацией в поврежденной ткани в течение всего периода репарации.
Декларация ИИ . В процессе подготовки рукописи авторы не использовали генеративные технологии искусственного интеллекта.
