
Механизмы регуляции клеточного цикла CDK4 / 6 и пути формирования устойчивости к их ингибиторам (литературный обзор)

Журнал: Злокачественные опухоли @malignanttumors
Рубрика: Обзоры и аналитика
Статья в выпуске: 1 т.16, 2026 года.
Бесплатный доступ
Ингибиторы циклинзависимых киназ (CDK4 / 6i) вошли в стандарт лечения гормон-рецептор-положительного (HR+) / HER2-отрицательного (HER2-) рака молочной железы (РМЖ), однако их эффективность у большинства пациентов оказывается временной. Приобретенная резистентность - это не исключение, а правило, которое становится главным препятствием на пути к долгосрочному контролю над онкологическим заболеванием. Для анализа современных данных о механизмах резистентности был проведён поиск и анализ публикаций в базах данных PubMed / MEDLINE, Scopus и Web of Science за период 2015-2024 гг., включая основополагающие работы предыдущих лет. В данном обзоре систематизированы актуальные данные о молекулярных механизмах лекарственной резистентности к CDK4 / 6i. Представлены данные по нарушению регуляции клеточного цикла, активации компенсаторных внутриклеточных сигнальных каскадов, позволяющих опухолевым клеткам нивелировать эффект действия противоопухолевого агента.Основные варианты резистентности к CDK4 / 6i включают в себя изменение экспрессии самих циклинзависимых киназ (гиперэкспрессия CDK6 или снижение CDK4), потерю или снижение экспрессии рецептора к эстрогену (ER), нарушение функции белка ретинобластомы (Rb), а также утрату ко-активатора APC / C-FZR1, приводящую к дисфункции комплекса APC / CMR1 и гиперактивации CDK. Особый интерес представляет амплификация гена CDKN2A, являющегося супрессором опухолевого роста, при которой происходит изменения функциональных свойств коди- руемого данным генов белка p16^INK4a, приобретающего неканонические онкогенные функции.Существенный вклад в развитие резистентности вносят и альтернативные сигнальные пути: гиперактивация PI3K - AKT - mTOR, активация FGFR, дисрегуляция сигнального пути протеинкиназы Hippo. Гиперактивация PI3K - AKT - mTOR, часто коррелирующая с утратой белка-онкосупрессора PTEN, ассоциирована не только с устойчивостью к CDK4 / 6i, но и со снижением эффективности PI3K - ингибиторов. Активация FGFR стимулирует сигналинг MAPK- и PI3K-каскадов и обеспечивает лиганд-независимую активацию ER за счет протеинового фосфорилирования. Дисрегуляция пути Hippo ведёт к ядерной транслокации YAP / TAZ и усилению экспрессии генов пролиферации, включая CDK6. Такое многообразие механизмов резистентности делает терапию своеобразной игрой в “whack-a-mole”: подавление одного механизма неизбежно сопровождается активацией альтернативных. Преодоление резистентности диктует необходимость разработки комбинированных стратегий, направленных на синергичное ингибирование как канонического пути пролиферации, так и критических компенсаторных каскадов. Подобный подход открывает перспективы для создания персонализированной терапии для пациентов с HR+ / (HER2-) РМЖ.
Похожие статьи в разделе Патология. Клиническая медицина
Короткий адрес: https://sciup.org/140315015
IDS: 140315015 | DOI: 10.18027/2224-5057-2026-067
Mechanisms of cell cycle regulation by CDK4/6 and pathways for the formation of resistance to their inhibitors (literature review)
Cyclin-dependent kinase 4 / 6 inhibitors (CDK4 / 6i) have become a standard component of therapy for hormone receptor - positive (HR+) / HER2-negative (HER2-) breast cancer (BC). However, in most patients, their clinical benefit is only temporary. Acquired resistance is not the exception but the rule, representing a major barrier to achieving durable disease control. To summarize current knowledge on resistance mechanisms, we conducted a literature search and analysis in the PubMed / MEDLINE, Scopus, and Web of Science databases covering the period 2015-2024, supplemented by seminal publications from earlier years.This review summarizes current evidence on the molecular mechanisms underlying resistance to CDK4 / 6 inhibitors. It highlights alterations in cell-cycle regulation and activation of compensatory intracellular signaling cascades that enable tumor cells to circumvent the effects of these agents.The principal mechanisms of resistance to CDK4 / 6i include altered expression of the kinases themselves (CDK6 overexpression or CDK4 downregulation), loss or reduced expression of the estrogen receptor (ER), dysfunction of the retinoblastoma protein (Rb), and loss of the APC / C co-activator FZR1, leading to APC / CMR1 complex dysfunction and CDK hyperactivation. Of particular interest is amplification of the CDKN2A tumor-suppressor gene, which alters the functional properties of its product, p16^INK4a, endowing it with noncanonical oncogenic activity. Alternative signaling pathways also play key roles in resistance development, including hyperactivation of PI3K - AKT - mTOR, activation of FGFR, and dysregulation of the Hippo kinase pathway. PI3K - AKT - mTOR hyperactivation, often associated with loss of the tumor suppressor PTEN, correlates not only with resistance to CDK4 / 6i but also with reduced sensitivity to PI3K inhibitors. FGFR activation stimulates MAPK and PI3K signaling cascades and promotes ligand-independent ER activation through protein phosphorylation. Dysregulation of the Hippo pathway drives nuclear translocation of YAP / TAZ and enhances expression of proliferation-related genes, including CDK6. The diversity of these resistance mechanisms turns therapy into a “whack-a-mole” scenario: inhibition of one pathway inevitably triggers activation of another. Overcoming resistance therefore requires the development of rational combination strategies that synergistically target both the canonical proliferation pathway and critical compensatory cascades. Such an approach holds promise for the development of truly personalized therapies for patients with HR+ / (HER2-) breast cancer.
Текст научной статьи Механизмы регуляции клеточного цикла CDK4 / 6 и пути формирования устойчивости к их ингибиторам (литературный обзор)
По данным ВОЗ на 2024 год, рак молочной железы (РМЖ) остаётся наиболее часто диагностируемым злокачественным новообразованием (ЗНО) у женщин во всём мире и продолжает занимать одно из ведущих мест среди причин онкологической смертности [1]. Примерно 70% всех случаев относятся к гормон-рецептор-положительному (HR+)/HER2-отрицательному (HER2–) подтипу РМЖ [2]. Внутри этой группы выделяются люминальные опухоли, которые, несмотря на общую гормональную чувствительность, существенно различаются по биологическому поведению.
Люминальные A и B подтипы характеризуются разной экспрессией гормональных рецепторов и уровнем пролиферативной активности. Опухоли люминального B подтипа имеют более высокие значения экспрессии маркера пролиферации Ki-67 и/или низкую экспрессию рецепторов к прогестерону (PR), при этом данный фенотип опухоли отличается более высокой агрессивностью [3]. Отличия в уровнях экспрессии биологических маркеров объясняют необходимость применения различных терапевтических подходов [4].
Изучение регуляции клеточного цикла стало одним из поворотных моментов в расширении возможностей современной противоопухолевой терапии HR+ РМЖ. Центральную роль здесь играют циклинзависимые киназы CDK4 и CDK6, обеспечивающие переход клеточного цикла из фазы G1 в фазу S [5]. Избыточная активность этих киназ тесно связана с гормональной стимуляцией опухолевого роста, в том числе через индукцию сверхэкспрессии циклина D1 под влиянием активированных сигнальных путей [4,6]. Это послужило основанием для разработки и внедрения в клиническую практику ингибиторов CDK4/6 (CDK4/6i) — палбоциклиба, рибоциклиба и абема-циклиба. В сочетании с эндокринной терапией они изменили парадигму лечения пациенток с распространённым HR+/HER2– раком, увеличив показатели выживаемости [7].
Тем не менее, даже при использовании современных комбинированных схем лечения у большинства пациенток c РМЖ со временем развивается резистентность к тера- пии [8]. Это связано с множеством факторов: от активации обходных сигнальных путей до изменения уровней экспрессии белков, регулирующих клеточный цикл [9]. Поэтому поиск способов преодоления такой устойчивости и более точный подбор терапии остаются одними из главных задач современной онкологии.
Понимание молекулярных механизмов и путей, участвующих в развитии резистентности к CDK4/6i, необходимо для разработки эффективных стратегий лечения и для выделения подгруппы пациенток, которые могут получить максимальную пользу от данной терапии. Ответом на эту клиническую проблему стали как уже завершённые исследования, предоставившие доказанные методы преодоления резистентности (табл. 1), так и текущие клинические исследования, изучающие новые таргет-ные подходы (табл. 2). В настоящем обзоре мы подробно рассматриваем ключевые механизмы, влияющие на чувствительность опухолевых клеток к CDK4/6i, с особым акцентом на внутриклеточные процессы, способствующие развитию резистентности.
РОЛЬ CDK4/6 В КОНТРОЛЕ КЛЕТОЧНОГО ЦИКЛА
Клеточное деление поддерживается строго координированной системой. Её ключевая функция заключается в обеспечении пролиферации там, где это необходимо (например, для регенерации), при одновременном подавлении избыточного роста [10]. Нарушение этой регуляции лежит в основе злокачественного перерождения [11]. Центральную роль в координации прогрессии клеточного цикла играют циклинзависимые киназы (CDK). CDK1–6 регулируют непосредственно фазы цикла, в то время как CDK7–9 выступают в качестве транскрипционных регуляторов. Активность CDK контролируется циклинами, которые действуют как регуляторные субъединицы. Объединяясь, эти комплексы инициируют сигналы, позволяющие клетке проходить через фазы G1, S, G2 и митоз [12].
Ключевую роль в контроле перехода из G1 в S фазу играют несколько CDK: CDK4 и CDK6, специфичные к ци-клину D, и CDK2, специфичная к циклину E, которые последовательно фосфорилируют белок ретинобластомы (Rb; от англ. retinoblastoma protein) [13]. Семейство циклинов D представлено тремя изоформами (D1, D2 и D3), универсальная функция которых — активация CDK4/6. Однако в патогенезе HR+ РМЖ гиперэкспрессия и амплификация гена CCND1 делают комплекс циклин D1 — CDK4/6 основным драйвером этого процесса [14]. Поэтому последующие этапы, инициируемые фосфорилированием Rb, в данном контексте справедливо связывать прежде всего с активностью этой конкретной изоформы.
В своей физиологической роли Rb действует как супрессор опухолевого роста, останавливая прогрессию кле- точного цикла на фазе S, при этом потеря Rb ассоциируется с опухолевой прогрессией [14]. После фосфорилирования комплексом циклин D1 — CDK4/6 фосфорилированный Rb высвобождает множество транскрипционных факторов, необходимых для перехода от G1 к S фазе, включая транскрипционные факторы семейства E2 (E2F) [15]. E2F связывается с ДНК, активируя транскрипцию E2F-зависи-мых генов, включая циклин E, который, в свою очередь, способствует клеточному делению посредством регуляции ассоциированных с клеточным циклом событий [15]. После накопления клеточной массы при переходе от G1 к S фазе действие комплекса циклин E-CDK2 стимулирует репликацию ДНК, после чего CDK1 отвечает за инициацию митоза [16].
Важнейшими негативными регуляторами перехода от G1 к S фазе являются супрессоры опухолевого роста из семейства белков INK4 (p16, p15, p18 и p19), которые специфично ингибируют CDK4 и CDK6, конкурируя с циклинами D за связывание и предотвращая формирование активных киназных комплексов [17]. С другой стороны, белки-ингибиторы циклинов (CIPs) или белки-ингибиторы киназ (KIPs), включая p21 и p27, связываются со всеми CDK в различной степени и проявляют двунаправленную регуляторную активность, определяемую уровнем их экспрессии и посттрансляционными модификациями [18].
РОЛЬ CDK4/6 В ПАТОГЕНЕЗЕ РАКА МОЛОЧНОЙ ЖЕЛЕЗЫ
Как в случае РМЖ, так и при ЗНО других топических локализаций, нарушения в работе сигнального каскада циклин D1 — CDK4/6 — Rb, будь то сбой во всём пути или его отдельных компонентов, приводят к утрате клеткой нормального контроля над делением [19]. Такая дисрегу-ляция каждого из звеньев каскада способствует непрерывной пролиферации, что лежит в основе опухолевого роста [4].
Циклин D1 является центральным звеном в опухолевой трансформации клеток молочной железы, опосредованной онкогенами ras и neu . Известно, что ras активирует транскрипцию гена циклина D1 ( CCND1 ) через сигнальный путь митоген-активируемой протеин-киназы (MAPK), а neu , находящийся выше в этом каскаде, действует аналогично [14]. Модели на мышах с полным удалением CCND1 продемонстрировали, что в его отсутствие оба онкогена теряют способность запускать злокачественные изменения в тканях молочной железы [19]. При этом в эпителиальных клетках активация ras или neu сопровождается ростом уровня мРНК только циклина D1, тогда как экспрессия циклинов D2 и D3 не изменяется. Эти данные указывают на исключительную зависимость сигнальных путей ras и neu от циклина D1 в контроле клеточного цикла, что объясняет его центральную роль в процессе канцерогенеза.
Таблица 1. Результаты завершенных исследований III фазы, направленных на преодоление резистентности к терапии HR+/HER2– РМЖ
Table 1. Results of completed phase III studies aimed at overcoming resistance to therapy in HR+ / HER2– breast cancer
|
Название исследова-ния/идентификатор NCT |
Изучаемая терапия/ Фаза Первичные Ди- мишень (лекар- иссле- Ключевые критерии конечные Статус зайн ственный режим) дования включения точки набора Главные результаты |
|
A Study of Abemaciclib (LY2835219) Combined With Fulvestrant in Women With Hormone Receptor Positive HER2 Negative Breast Cancer (MONARCH 2)/ NCT02107703 |
РДСПК 1 абемациклиб + III • HR+/HER2– мРМЖ PFS Завер- • Значимое улучшение фульвестрант vs. • Прогрессирование на шено PFS: медиана фульвестрант фоне нестероидной ЭТ (n = 669) 16,4 vs 9,3 месяцев Мишень: CDK4/6 (ИА) (HR = 0,553)
шествующая терапия выживаемости любым CDK4/6i или (OS): медиана фульвестрантом 46,7 vs 37,3 месяцев Важно: Исследование (HR = 0,757) проводилось до эры Статус: положитель- применения CDK4/6i ное. Стандарт терапии
HER2– мРМЖ |
|
Study of Efficacy of Ribociclib After Progression on CDK4/6 Inhibition in Patients With HR+ HER2– Advanced Breast Cancer (MAINTAIN)/ NCT02632045 |
РДСПК 1 рибоциклиб + фуль- II • HR+/HER2– мРМЖ PFS Завер- • PFS: HR = 0,57 (43% вестрант vs. плацебо/ • Прогрессирование шено снижение риска) фульвестрант на любом CDK4/6i (n = 119) • Медиана PFS: 5,3 мес Мишень: в комбинации с ЭТ vs 2,8 мес CDK4/6 (продолже- • ≤ 1 химиотерапии • 12-месячная PFS: ние/смена CDK4/6i в метастатической 24,6% vs 7,4% после прогресси- стадии. Заключение: первое рования на терапии Концепция: оценка РКИ, доказавшее другим препаратом эффективности смены эффективность этого класса) CDK4/6i (на рибоциклиб) смены CDK4/6i после в комбинации с фульве- прогрессирования странтом после прогрессирования на терапии другим препаратом этого класса |
|
Abemaciclib (LY2835219) Plus Fulvestrant Compared to Placebo Plus Fulvestrant in Previously Treated Breast Cancer (postMONARCH)/ NCT05169567 |
РДСПК 1 абемациклиб + III • HR+/HER2– мРМЖ PFS Завер- PFS: 5,6 мес. vs 3,9 мес. фульвестрант vs. • Прогрессирование шено (HR = 0,67). плацебо + фульве- после предшествующей (n = 348) Заключение: странт терапии CDK4/6i подтверждение Мишень: • 1–2 линии предыдущей эффективности CDK4/6 (стратегия системной терапии стратегии смены продолжения класса в метастатической CDK4/6i в крупном CDK4/6i) стадии исследовании III фазы |
|
Phase 3 Trial of Elacestrant Versus Standard of Care for the Treatment of ER+/ HER2– Advanced Breast Cancer (EMERALD)]/ NCT03778931 |
РОАК 2 элацестрант vs. III • ER+/HER2– мРМЖ PFS Завер- • PFS в подгруппе стандартная ЭТ • 1–2 линии пред- шено ESR1m: HR = 0,55 Мишень: ESR1 (селек- шествующей терапии, (n = 477) (45% снижение тивный антагонист включая обязательное риска) и деградер рецептора лечение CDK4/6i • PFS в общей эстрогена) • Стратификация по популяции: HR = 0,70 наличию мутаций ESR1 (30% снижение и предшествующей риска). терапии фульвестран- Заключение: первый том. пероральный SERD, Концепция: оценка показавший эффек- эффективности селектив- тивность у пациентов ного деградера рецеп- с резистентностью тора эстрогена (SERD) к CDK4/6i, особенно у пациентов с резистент- при мутациях ESR1 ностью к предыдущей ЭТ, включая CDK4/6i |
|
Название исследова-ния/идентификатор NCT |
Изучаемая терапия/ Фаза Первичные Ди- мишень (лекар- иссле- Ключевые критерии конечные Статус зайн ственный режим) дования включения точки набора Главные результаты |
|
Capivasertib + Fulvestrant vs Placebo + Fulvestrant as Treatment for Locally Advanced (Inoperable) or Metastatic HR+/ HER2– Breast Cancer (CAPItello-291)/ NCT04305496 |
РДСПК 1 капивасертиб + фуль- III • HR+/HER2– местнорас- PFS в общей Активно, • PFS в общей популя- вестрант vs. плацебо/ пространенный/мРМЖ популяции набор ции: HR = 0,60 (40% фульвестрант • Рецидив/прогресси- и в под- завершен снижение риска) Мишень: AKT рование во время или группе (n = 708) • PFS в подгруппе после терапии ИА с альте- с альтерациями AKT- • Допускалось пред- рациями пути: HR = 0,50 (50% шествующее лечение в пути AKT/ снижение риска). CDK4/6i PIK3CA/ Заключение: первый PTEN ингибитор AKT, показавший эффективность у пациентов с резистентностью к ЭТ, включая пред-леченных CDK4/6i |
|
Study Assessing the Efficacy and Safety of Alpelisib Plus Fulvestrant or Letrozole, Based on Prior Endocrine Therapy, in Patients With PIK3CA Mutant, HR+ , HER2– Advanced Breast Cancer Who Have Progressed on or After Prior Treatments (BYLieve)/ NCT03056755 |
МОН 3 • Когорта A (после II • HR+/HER2–, PIK3CA- 6-месячная Завер- Достигнута первич- CDK4/6i + ИА): мутантный мРМЖ (ORR) шено ная конечная точка: алпелисиб + • Обязательное про- (n = 127) 53,8% пациентов без фульвестрант грессирование после прогрессирования
CDK4/6i + фульве- • Когорта C (только Заключение: подтвер- странт): алпели- после ЭТ) исключена ждена эффективность сиб + летрозол из данного анализа как алпелисиба у пациен-
ИА, последняя и резистентностью линия — ХТ или ЭТ) к CDK4/6i Мишень: PI3Kα |
1 РДСПК — рандомизированное, двойное-слепое, плацебо-контролируемое исследование;
2 РОАК — рандомизированное, открытое, активно-контролируемое исследование;
3 МОН — многоцентровое, открытое, несравнительное исследование.
Исследования на мышиных моделях показали, что CDK4, в отличие от циклина D1, не является необходимым для нормального развития эпителия молочной железы. Однако его функция становится критически важной при развитии опухолей, индуцированных онкогеном ErbB-2 . При полном отсутствии CDK4 опухоли и предопухолевые гиперпластические изменения не формировались, что полностью повторяет фенотип мышей с удалённым цикли-ном D1. Параллельные эксперименты с линией мышей, у которых нормальный ген циклина D1 был заменён на киназно-неактивный вариант, способный связывать CDK4, дали тот же результат — полную устойчивость к опухолям. Эти данные убедительно демонстрируют, что именно киназная активность комплекса циклин D1 — CDK4 является обязательным условием для реализации онкогенного потенциала ErbB-2 в ткани молочной железы [20].
Путь циклин D1 — CDK4/6 часто гиперактивирован при HR+ РМЖ. В нормальном эпителии молочной железы эстроген, связываясь с рецептором ERα, активирует транскрипцию CCND1, который является ключевым медиатором митогенного сигнала ER [21]. Повышенная экспрессия циклина D1 приводит к избыточной активации CDK4/6, что нарушает контроль перехода клетки от фазы G1 к S и усиливает пролиферативный ответ на гормональную стимуляцию, способствуя росту и прогрессированию опухоли. Именно поэтому высокая активность каскада циклин D1 — CDK4/6 — Rb особенно характерна для ER+ фенотипа РМЖ, где эстро-ген-зависимая пролиферация играет ключевую роль [22,23]. В трансформированных клетках эстроген действует как митоген, стимулируя накопление клеточной массы и обеспечивая критический переход из фазы G1 в S [24,25]. При этом на регуляцию экспрессии циклина D1 влияют не только ER-сигналы, но и активация определённых сигнальных путей факторов роста, в первую очередь PI3K — AKT — mTOR, а также RAS — MEK — ERK, что обеспечивает интеграцию различных митогенных стимулов, которые сходятся на активации оси циклин D1 — CDK4/6 [26]. Кроме того, циклин D1 способен взаимодействовать с α-изоформой ER посредством белково-белковых взаимодействий (PPI; от англ. protein — protein interactions), активируя транскрипцию эстроген-зависимых генов даже в отсутствие специфического лиганда [21]. Этот CDK4/6-независимый механизм может способствовать развитию резистентности к эндокринной терапии. Данное предположение подтверждается исследованиями in vitro на тамоксифен-резистентных клеточных линиях РМЖ, где подавление экспрессии циклина D1 с помощью малых интерферирующих РНК восстанавливает чувствительность к тамоксифену [27].
Важнейшим фактором, определяющим ответ на терапию CDK4/6i, является статус Rb. Клеточные линии РМЖ,
Таблица 2. Активные клинические исследования, направленные на преодоление резистентности к терапии HR+/HER2– мРМЖ
Table 2. Active clinical trials aimed at overcoming resistance to therapy in HR+ / HER2– metastatic breast cancer
|
Название исследова- Изучаемая терапия/ ния/идентификатор мишень (лекарственный NCT Дизайн режим) |
Фаза Первичные исследо- Ключевые критерии конечные Предварительные вания включения точки результаты |
|
Phase III Study to Assess РДСПК1 камизестрант + CDK4/6i Camizestrant (AZD9833+) Мишень: ESR1 (для CDK4/6 Inhibitor in пациентов с активирующими HR+/HER2– MBC With мутациями ESR1) Detectable ESR1m Before Progression (SERENA-6)/ NCT04964934 |
III • HR+/HER2– мРМЖ, PFS Оцениваются получающие возможности про- 1-ю линию терапии активного перехода ИА + CDK4/6i на камизестрант при • Выявление мутации выявлении мутации ESR1 в жКДНК после ESR1 в процессе начала лечения, но до лечения прогрессирования Концепция: оценка проактивного перехода с ИА на SERD (ками-зестрант) при раннем выявлении резистентности |
|
A Study Evaluating the МРО2 инаволисиб + фулвестрант vs. Efficacy and Safety алпелисиб + фулвестрант of Inavolisib Plus Мишень: PI3Kα (инаво- Fulvestrant Compared лисиб — селективный With Alpelisib Plus ингибитор; алпелисиб — Fulvestrant in Participants α-селективный ингибитор) With HR-Positive, HER2-Negative, PIK3CA Mutated, Locally Advanced or Metastatic Breast Cancer Post CDK4/6i and Endocrine Combination Therapy (INAVO121)/NCT05646862 |
III • HR+/HER2– местно- PFS, OS Ожидаются резуль- распосраненный/ таты исследования мРМЖ
Концепция: прямое сравнение эффективности и безопасности двух ингибиторов PI3Kα (инаволисиб vs. алпелисиб) в комбинации с фулвестрантом у пациентов с резистентностью к CDK4/6i |
|
Gedatolisib Plus Fulvestrant РО-3Г3 гетатолисиб +фульвестрант ± With or Without Palbociclib палбоциклиб vs Standard-of-Care for the Мишень: PI3K/mTOR Treatment of Patients With (гетатолисиб) Advanced or Metastatic HR+/HER2– Breast Cancer (VIKTORIA-1)/ NCT05501886 |
III • HR+/HER2– местно- PFS Исследование распространен- продолжается ный/м РМЖ
|
|
Fulvestrant, Palbociclib ООР4 эрдафитиниб +фульве- and Erdafitinib in ER+/ странт +палбоциклиб HER2–/FGFR-amplified Мишень: FGFR Metastatic Breast Cancer/ NCT03238196 |
Ib • ER+/HER2–, FGFR- CBR Ожидаются резуль- амплифицированный таты исследования мРМЖ • Прогрессирование после терапии ИА |
-
1 РДСПК — рандомизированное, двойное-слепое, плацебо-контролируемое исследование;
-
2 МРО — многоцентровое, рандомизированное, открытое исследование;
-
3 РО-3Г — рандомизированное, открытое, 3-групповое исследование;
-
4 ООР — однорукое, открытое исследование.
позитивные по ER+ и HER2+ , как правило, демонстрируют фосфорилированный, то есть активный, Rb [28]. С другой стороны, опухоли базального типа ассоциированы с потерей экспрессии и/или активности Rb, при этом клеточная пролиферация при данном фенотипе зависит от активации других сигнальных путей [29]. Например, циклин E, гиперэкспрессия которого часто наблюдается в базальных опухолях, ассоциируется с менее благоприятным прогнозом [22]. По всей видимости, циклин E может играть роль альтернативного драйвера фосфорилирования Rb, позволяя клеткам переходить в фазу S, даже когда комплекс циклин D1 — CDK4/6 заблокирован [22]. Потеря или инактивация Rb,
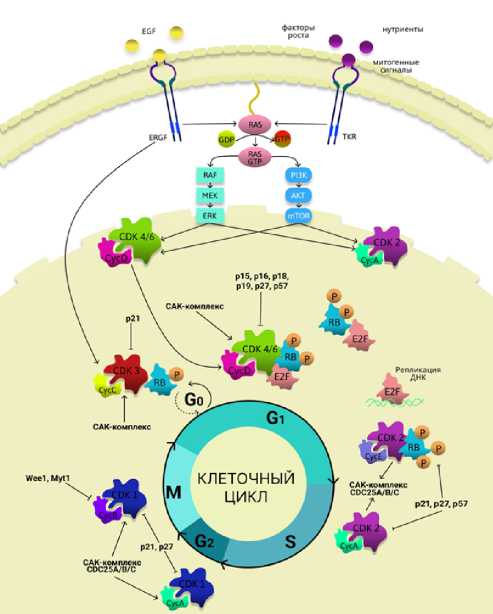
КЛЕТОЧНЫЙ цикл
САК-комплекс CDC25A/B/C
Рисунок 1. Регуляция клеточного цикла при РМЖ
Figure 1. Cell cycle regulation in breast cancer
которая способствует прогрессии клеточного цикла, редко встречается в ER+ опухолях, чаще характерна для базального фенотипа и связана с резистентностью к эндокринной терапии (тамоксифену и фулвестранту) [30].
МЕХАНИЗМЫ ДЕЙСТВИЯ ИНГИБИТОРОВ CDK4/6
Остановка клеточного цикла и состояние «подобное старению»
CDK4/6i обладают высокой селективностью и подавляют активность своих мишеней, связываясь с их АТФ-свя-зывающими доменами [31]. Это приводит к остановке клеточного цикла на стадии G1, что было продемонстрировано в культуре Rb-положительных люминальных клеток РМЖ (рис. 1). Помимо антипролиферативного эффекта, данные препараты могут индуцировать ряд внутриклеточных изменений, характерных для фенотипа старения: увеличение размеров, морфологические перестройки и повышение активности β-галактозидазы [32]. Формирование «подобного старению» состояния (от англ. senescence-like state ), как правило, зависит от активности белка Rb, однако
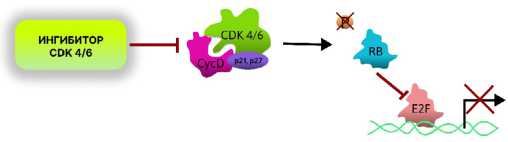
Рисунок 2. Классический механизм действия ингибиторов CDK4/6
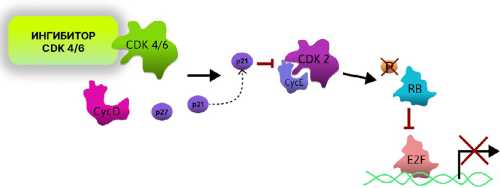
Рисунок 3. Механизм действия ингибиторов CDK4/6: «непрямое воздействие» на CDK2
Figure 2. Classic mechanism of action of CDK4/6 inhibitors
Figure 3. Mechanism of action of CDK4/6
inhibitors: “indirect action” on CDK2
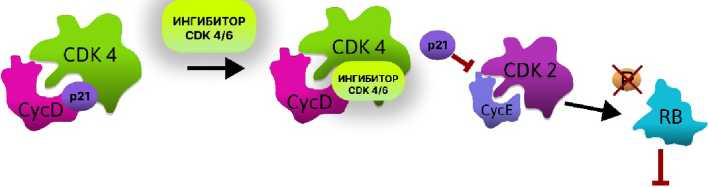
Рисунок 4. Двойное действие ингибиторов CDK4/6
Figure 4. Dual action of CDK4/6 inhibitors
также может быть связано с угнетением фосфорилирования других мишеней, включая транскрипционный фактор FOXM1 и ДНК-метилтрансферазу DNMT1 [33,34].
Механизм действия CDK4/6i может различаться в зависимости от конкретного соединения. Так, абемациклиб в более высоких концентрациях способен не только блокировать клеточный цикл на стадии G1, но также вызывать задержку в G2-фазе и индукцию апоптоза [35]. Эти эффекты, вероятно, связаны с его дополнительным влиянием на ряд киназ, включая семейство серин/треонин-специфич-ных протеинкиназ PIM (от англ. proviral integration site for Moloney murine leukemia virus ), а также, предположительно, на CDK9 и CDK2 [36,37]. Несмотря на различия в спектре фармакологического действия, все три ингибитора демонстрируют наибольшую эффективность при наличии функционального белка Rb [38].
Несмотря на значительный прогресс в изучении механизмов действия CDK4/6i, особенности их фармакологического действия продолжают уточняться. Так, в работе Guiley было обнаружено, что остановка клеточного цикла под действием этих препаратов может происходить не напрямую, но и опосредованно — через непрямое подавление CDK2 (рис. 3) [39]. Авторы предложили модель, согласно которой CDK4/6i связываются преимущественно с неактивными мономерными формами этих киназ, тем самым стабилизируя их неактивную конформацию и предотвращая образование активных гетеродимерных комплексов с циклином D. Это, в свою очередь, препятствует секвестрации ингибиторов p21 и p27 в эти комплексы. Высвобожденный p21 эффективно ингибирует активность CDK2, что и является ключевым событием, приводящим к остановке клеточного цикла.
Дальнейшие исследования, проведенные Pack , демонстрируют, что CDK4/6i реализуют своё действие через два взаимодополняющих механизма: быстрое снижение уровня фосфорилированного Rb за счёт прямого ингибирования CDK4/6, а также дестабилизацию комплекса CDK4 — циклин D — p21. В результате этого высвобождается p21, который, в свою очередь, ингибирует CDK2. При этом сам p21 действует некаталитически, выступая в роли стехиометрического ингибитора (рис. 3) [40]. Указанный эффект оказался специфичным именно для CDK4 и p21, но не наблюдался для CDK6 и p27.
Эпигенетическая перестройка
В фибробластах старение — как естественное, так и вызванное онкогенами — сопровождается перестройкой хроматина: формируются SAHF-очаги и активируются энхансеры, влияющие на экспрессию генов [41]. Поскольку CDK4/6i индуцируют клеточное старение в чувствительных опухолевых клетках, они вызывают схожие изменения в люминальных клетках РМЖ — как in vitro , так и в опухолевых клетках пациентов. Эти препараты перепрограммируют ландшафт активных энхансеров в зависимости от Rb [42].
В то время как промоторы генов клеточного цикла подавляются, некоторые межгенные и интронные участки становятся активными, приобретая маркировку H3K27ac. Эти области связаны с дифференцировкой, устойчивостью к апоптозу и иммуногенностью опухоли. За их активацию отвечают транскрипционные факторы AP-1, уровень и активность которых растут после терапии. Похожая роль AP-1 отмечена и в стареющих нормальных клетках. Остаётся открытым вопрос: насколько в этот процесс вовлечены рецепторы эстрогенов и как комбинированная терапия с эндокринными препаратами влияет на эпигенетический профиль.
Антиапоптические эффекты
Хотя CDK4/6i могут вызывать состояние, похожее на клеточное старение, однако данные внутриклеточные эффекты не всегда приводят к гибели клеток РМЖ. Напротив, имеются данные, что такие препараты подавляют апоптоз, что связано с активацией антиапоптиче-ских генов, например, Bcl-Xl [42]. Ингибиторы Bcl-xL или Bcl-2 могут восстановить чувствительность опухоли к апоптозу, особенно если их комбинировать с ингибиторами CDK4/6 и гормональной терапией [43]. Тем не менее, некоторые исследования демонстрируют способность CDK4/6i реализовывать гибель ER-позитивных клеток РМЖ [9].
Аутофагия
Комплекс циклин D1 — CDK4/6 подавляет аутофагию как в нормальных эпителиальных клетках молочной железы, так и в их трансформированных формах [44]. При ингибировании CDK4/6, как показали исследования, возрастает активность аутофагических процессов [45]. В эксперименте in vitro сочетание ингибитора аутофагии гидроксихлорохина (HCQ) с низкой дозой палбоциклиба оказалось значительно эффективнее монотерапии палбо-циклибом. Данная комбинация вызывала стойкое торможение роста опухоли, необратимую остановку клеточного цикла в фазе G1, повышение уровня активных форм кислорода (ROS) и усиление клеточного старения, при этом совокупность этих изменений не приводила к активации апоптоза. Полученные данные указывают на выраженный синергетический эффект совместного ингибирования CDK4/6 и аутофагии.
МЕХАНИЗМЫ РЕЗИСТЕНТНОСТИ К ИНГИБИТОРАМ CDK4/6
Повышенная экспрессия CDK4/6
В ходе экспериментов с использованием ингибитора CDK4/6 LY5219 на ER-позитивных клетках РМЖ была идентифицирована значительная амплификация гена CDK6, наблюдавшаяся после воздействия субстанции [46]. Это привело к сверхэкспрессии CDK6, что, в свою очередь, потребовало чувствительности клеток РМЖ к ингибированию CDK4/6 и эскалации дозы LY5219 для эффективного подавления клеточной пролиферации. При снижении уровня CDK6 в чувствительность к LY5219 восстанавливалась, что подчеркивает важность данного протеина в развитии лекарственной устойчивости. Экспериментально индуцированная сверхэкспрессия CDK6 подтвердила его ключевую роль в формировании резистентности к терапии, открывая новые перспективы для понимания механизмов адаптации клеток к CDK4/6-ингибиторам.
Сверхэкспрессия CDK6 не только способствует резистентности к ингибиторам CDK4/6, но также приводит к снижению экспрессии ER и рецепторов к прогестерону (PR). Исследования демонстрируют, что эффективность CDK4/6i в клетках РМЖ находится в зависимости отуровня экспрессии ER [47].
Снижение экспрессии ER и PR после развития резистентности также наблюдалось в биопсийных образцах опухолей пациентов, ранее получавших терапию ингибиторами CDK4/6 [48]. Важно отметить, что в данном исследовании устойчивость к фулвестранту (антагонисту ER, не обладающему агонистической активностью) коррелировала с амплификацией CDK6. Это указывает на то, что CDK6-опо-средованные механизмы могут нарушать работу не только CDK4/6i, но и других классов препаратов, нацеленных на эстроген-рецепторные сигнальные пути.
Точные молекулярные механизмы, посредством которых сверхэкспрессия CDK6 способствует устойчивости к ингибиторам CDK4/6, остаются предметом дальнейших исследований. Известно, что CDK6 может выполнять киназонезависимые функции, такие как регуляция транскрипции и клеточной дифференцировки. Однако наблюдаемая дозозависимая связь между инактивацией Rb и подавлением пролиферации указывает, что именно каталитическая активность CDK6 критична для преодоления терапевтического воздействия.
Важно отметить, что сверхэкспрессия CDK4 на моделях клеточных культур РМЖ не наблюдалась. Более того, амплификация гена Cdk4 , не приводила к формированию устойчивости к ингибитору [47], напротив, в устойчивых клетках отмечалось снижение экспрессии CDK4. Это предполагает, что на чувствительность к терапии могут влиять партнерские циклины или другие компоненты комплекса. Например, CDK6 может преимущественно связываться с циклином D3, и такой комплекс оказывается более устойчивым к терапии, чем комплекс CDK4 — циклин D1. Кроме того, активация CDK4 зависит от фосфорилирования p27, который функционирует как молекулярный регулятор включения/выключения активности комплекса.
В исследовании Priyank Patel было показано, что усиление фосфорилирования p27 способно ингибировать CDK4 и модулировать активность комплекса циклин D —
CDK4 — p27, что может способствовать повышенной устойчивости клеток РМЖ к палбоциклибу [49].
Таким образом, даже при ингибировании CDK4/6 формирование резистентности в клетках опухоли происходит за счет следующих механизмов: сверхэкспрессии CDK6, снижения уровня экспрессии CDK4 и перестройки сигнальных комплексов.
Потеря экспрессии ER
Опухолевая прогрессия ER+ РМЖ во многом зависит стимулирующего влияния эстрадиола и его метаболитов на ER. Блокада ER приводит к снижению жизнеспособности трансформированных клеток и остановке клеточного цикла в фазе G1 [50]. Как уже отмечалось, стимуляция ER способствует пролиферации эстрогензависимых генов, повышению уровня циклина D1 и активации множества сигнальных путей, в конечном итоге приводя к увеличению активности CDK4/6, как было описано раннее [51]. В связи с этим эндокринная терапия, включающая в себя необратимые антагонисты ER (фулвестрант), модуляторы ER (тамоксифен) и ингибиторы ароматазы (AI), назначается в комбинации с ингибиторами CDK4/6, что широко используется в лечении прогрессирующего ER+ РМЖ [52].
Потеря или снижение экспрессии ER сопровождается уменьшением экспрессии циклина D1, что способствует развитию резистентности к ингибиторам CDK4/6 [53]. Например, резистентность к абемациклибу наблюдалась в доклинических испытаниях и была связана со снижением экспрессии ER, PR и циклина D1.
Также было установлено, что люминальные опухоли с активирующей мутацией в гене Esr1 устойчивы к эндокринной терапии. Однако CDK4/6i эффективны независимо от наличия такой мутации [54]. Тем не менее, со временем опухоли находят способы обхода терапии, становясь резистентными даже к ингибиторам CDK4/6.
Путь циклин D1 — CDK4/6 — Rb
Потеря функции Rb, вызванная различными генетическими аномалиями, рассматривается как врожденный или приобретенный механизм резистентности, что было продемонстрировано в доклинических исследованиях и клинических наблюдениях [55,56]. В опухолевых клетках, ставших устойчивыми к палбоциклибу, было обнаружено, что причиной резистентности является потеря экспрессии Rb, при этом воссоздание экспрессии Rb приводило к восстановлению чувствительности к CDK4/6i [57]. Более широкий анализ пути Rb-E2F в клетках РМЖ показал, что резистентность к палбоциклибу может быть опосредована и другими компонентами этого пути. Исследования Luca Malorni продемонстрировали, что повышенная экспрессия как E2F1, так и E2F2 может вызывать потерю Rb, что может быть предиктивным маркером чув- ствительности клеточных линий к палбоциклибу при терапии люминального РМЖ [9]. В клинических условиях исследователи секвенировали соматические геномные мутации трех образцов HR+ РМЖ до и после развития лекарственной устойчивости к CDK4/6i. В результате было установлено, что мутации Rb, преимущественно по типу аллельной замены или делеции экзона, были идентифицированы только в опухолевых образцах после возникновения лекарственной устойчивости к палбоциклибу [58]. Несколько исследований продемонстрировали, что потеря Rb может сопровождаться активацией альтернативного внутриклеточного пути — циклин D1 — CDK4/6, что приводит к развитию приобретенной резистентности действию CDK4/6i [59]. Эти наблюдения предполагают, что несмотря на потерю Rb, прогрессирование клеточной пролиферации продолжается за счет активации обходных механизмов регуляции, а возможное ингибирование этих альтернативных осей в сочетании с ингибиторами CDK4/6 может быть эффективной стратегией преодоления резистентности.
Потеря экспрессии FZR1
Развитие резистентности к ингибиторам CDK4/6 может быть опосредовано не только прямой потерей Rb, но тесно связанного с ним комплекса APC/C (от англ. Anaphase-Promoting Complex / Cyclosome ) [55]. Активация убиквитинлигазы APC/С на переходе из G1 в S-фазу клеточного цикла критически зависит от ко-активатора FZR1. Функционально этот активный комплекс (APC/C MR1 ) работает в одной сети с Rb, опосредуя деградацию ключевых онкогенных белков, таких как SKP2, и тем самым поддерживая остановку клеточного цикла. Однако потеря FZR1 приводит к нарушению функции всего комплекса APC/C [60]. Это нарушение, в свою очередь, вызывает накопление белка SKP2, который опосредует деградацию p27, что приводит к гиперактивации CDK. В результате данная гиперактивация вызывает гиперфосфорилирование и инактивацию оставшегося интактного Rb, что в конечном итоге и обуславливает развитие устойчивости к терапии. Таким образом, утрата FZR1 представляет собой альтернативный механизм резистентности, который опосредованно, через дестабилизацию системы протеолитической деградации, приводит к функциональному выключению пути Rb.
Амлификация p16
Белок p16 (p16INK4a) является ключевым регулятором клеточного цикла и естественным ингибитором комплексов CDK4/6 — циклин D1, выполняя функцию опухолевого супрессора [61]. Однако в клинической практике высокий уровень экспрессии p16 рассматривается как маркер высокой биологической агрессивности опухоли и неблагоприятного прогноза [62]. В ходе выполнения клиниче- ского исследования II фазы по изучению эффективности монотерапии палбоциклибом люминального РМЖ (n = 37) было выявлено, что сверхэкспрессия p16 у пациенток с потерей Rb ассоциировалась с развитием резистентности к ингибиторам CDK4/6. При этом низкий уровень экспрессии p16 не приводил к улучшению клинических исходов у пациенток с положительным статусом Rb [63,64]. Предполагаемый механизм заключается в том, что сверхэкспрессия p16 подавляет активность CDK4 и экспрессию циклина D1, что снижает или полностью устраняет эффект терапии. В настоящее время остаётся неясным, существует ли функциональная связь между амплификацией гена CDKN2A, кодирующего p16, и потерей экспрессии Rb при развитии резистентности к ингибиторам CDK4/6. Дальнейшие исследования, направленные на выявление механистической связи между p16 и Rb, могут способствовать преодолению приобретённой резистентности к этой группе препаратов.
Активация PI3K — AKT — mTOR
Сигнальный путь PI3K — AKT — mTOR является играет ключевую роль в передаче сигнала внутри клетки и регулирует её рост, выживание и обмен веществ. Генетические альтерации, ведущие к гиперактивации этого каскада, являются одними из наиболее распространенных при злокачественных новообразованиях, включая РМЖ, где они встречаются примерно в 60% случаев [65]. При люминальном фенотипе РМЖ транскрипционная активность ER может быть усилена активацией каскада PI3K — AKT — mTOR, который способствует возникновению резистентности к эндокринной терапии. Кроме того, активация PI3K — AKT — mTOR может повышать стабильность комплекса CDK4/6, тем самым снижая эффективность его ингибирования.
Важным негативным регулятором пути PI3K — AKT является белок PTEN, кодируемый геном-супрессором опухолевого роста. Потеря экспрессии или инактивирующей мутации часто встречается при солидных опухолях различных локализаций. Основная функция белка PTEN — подавлять онкогенный сигнальный путь PI3K/AKT. Когда PTEN активен, он блокирует этот путь, что приводит к остановке клеточного цикла и прекращению деления клетки [66]. Снижение экспрессии PTEN представляет собой ключевой механизм резистентности к таргетной терапии. При анализе биоптатов у больных РМЖ, получавших комбинацию рибоциклиба и летрозола было установлено, что потеря экспрессии PTEN, ассоциированная с увеличением активации AKT, снижением экспрессии p27 и гиперэкспрессией CDK4 и CDK2, повышает устойчивость к ингибированию CDK4/6 [67]. Аналогичным образом, инактивация гена PTEN также придавала устойчивость к воздействию алпелисиба в клеточных моделях РМЖ [68]. Следовательно, потеря функции PTEN может вызвать двойную резистентность к CDK4/6i и ингибиторам PI3K [69].
Таблица 3. Механизмы резистентности к ингибиторам CDK4/6 при HR+/HER2– РМЖ
Table 3. Mechanisms of resistance to CDK4 / 6 inhibitors in HR+ / HER2– breast cancer
|
Механизм |
Тип рези- Клинические корре- |
|
резистентности |
стентности Молекулярная основа ляты/Биомаркеры Потенциальные стратегии преодоления |
|
Повышенная экспрессия CDK6 и альтерации в системе CDK/циклин |
Приобретен- • Амплификация гена CDK6 • Снижение экспрессии • Таргетинг CDK6 (селективные ингибиторы) ная • Снижение экспрессии CDK4 ER и PR в биопсийных • Ингибирование нижестоящих мишеней • Усиление фосфорилирова- образцах после терапии (CDK2) ния p27 • Устойчивость к фулве- странту коррелировала с амплификацией CDK6 |
|
Потеря экспрессии ER |
Приобретен- • Снижение/потеря • Резистентность к ЭТ • Переход на химиотерапию ная экспрессии ER (фульвестрант, ИА) • Таргетная терапия, не зависящая от
циклина D1 ности к CDK4/6i вторично • Новые классы SERD
мутаций в гене ESR1 мишени (резистентность к ЭТ) |
|
Потеря функции белка Rb и активация пути E2F |
Врожден- • Мутации гена RB1 (делеции, • Мутации RB1 , выявленные • Ингибирование нижестоящих мишеней ная/при- аллельные замены) при секвенировании (ингибиторы CDK2, E2F) обретенная • Потеря экспрессии белка Rb после развития • Комбинация с химиотерапией
E2F1/E2F2 • Восстановление
путей пролиферации к восстановлению чув ствительности |
|
Потеря экспрессии FZR1 и нарушение работы комплекса APC/C |
Приобретен- • Снижение/потеря • Функциональная • Ингибирование накопленного SKP2 ная экспрессии FZR1 инактивация пути Rb • Стабилизация p27
комплекса APC/C экспрессию белка
|
|
Амплификация p16 ( CDKN2A ) |
Приобретен- • Сверхэкспрессия белка p16 • Сверхэкспрессия • Таргетная терапия, не зависящая от пути ная • Амплификация гена CDKN2A p16 ассоциирована CDK4 /6-Rb (ингибиторы PI3K, AKT, CDK2)
ности CDK4 и экспрессии цифически у пациентов циклина D1 с потерей Rb
|
|
Активация пути PI3K — AKT — mTOR и потеря PTEN |
Врожденная • Активирующие мутации • Может повышать • Комбинация с ингибиторами AKT (капива- и приобре- PIK3CA стабильность комплекса сертиб) тенная • Потеря/инактивация PTEN CDK4/6, снижая эффек- • Комбинация с ингибиторами PI3K (алпели- • Гиперактивация AKT/mTOR тивность ингибирования сиб) и CDK4/6 (рибоциклиб) Следствие: повышение ста- • Двойная резистентность • Таргетинг нижестоящих мишеней (CDK2) бильности CDK4/6, снижение к CDK4/6i и ингибиторам p27, гиперэкспрессия CDK2 PI3K (при потере PTEN) |
|
Гиперактивация FGFR-сигналинга |
Врожденная • Амплификация FGFR1 • Резистентность к ЭТ • Комбинация с ингибиторами FGFR (эрдафи- и приобре- • Активирующие мутации (фулвестрант) и комбина- тиниб, луцитаниб) тенная FGFR2 (N550K, M538I) ции фулвестрант/палбо- • Тройная комбинация: ингибитор FGFR
PI3K — AKT — mTOR • Агрессивный фенотип вызывающая регрессию опухолей на и RAS — MEK — ERK опухоли с повышенными доклинических моделях
D1 и CDK4/6 ствами
FGFR1-ERα |
|
Дисрегуляция пути Hippo и активация эффекторов YAP/TAZ |
Приобретен- • Инактивация FAT1 • Выявлена в геномном • Ингибирование CDK6 как ключевого ная • Дисрегуляция пути Hippo анализе опухолей после эффектора активации YAP/TAZ
транскрипционных к CDK4/6i ко-активаторов YAP/TAZ • Ассоциирована со зна-
транскрипции гена CDK6 экспрессии CDK6 YAP/TAZ |
Гиперактивация FGFR
Рецепторы фактора роста фибробластов (FGFR; от англ. Fibroblast Growth Factor Receptor) представляют собой трансмембранные белки, которые активируются при связывании лигандов фактора роста фибробластов (FGF; от англ. Fibroblast Growth Factor). Они регулируют ключевые клеточные процессы, такие как пролиферация, дифференцировка и выживание, за счет активации внутриклеточных сигнальных путей [70]. Активирующие мутации или амплификация гена FGFR ассоциированы с повышением ответа на стимуляцию FGF, что нарушает нормальные регуляторные механизмы. Это происходит за счет повышения уровня циклина D1 и CDK4/6, что способствует опухолевой прогрессии при РМЖ [71]. Ключевым следствием гиперактивации FGFR является стимуляция промитогенных сигнальных путей. Так, в клеточных линиях РМЖ с избыточной экспрессией FGFR1 наблюдалась гиперактивация PI3K — AKT — mTOR и RAS — MEK — ERK, приводящая к усилению пролиферации и повышению миграционных свойств опухолевых клеток [72]. Важную роль амплификация FGFR1 играет в поддержании пролиферации ER+ опухолей при эндокринной терапии. В условиях отсутствия эстрогена FGFR1 связывается с ERα в ядре и регулирует ER-зависимую транскрипцию. Доклинические исследования подтверждают, что комбинированное применение фулвестранта и ингибитора FGFR (луцитаниба) сильнее ингибирует рост клеток и PDX-моделей ER+/FGFR1-ампли-фицированного РМЖ, чем каждый препарат по отдельности [73]. Более того, в экспериментах in vitro показано, что амплификация FGFR1 способствует формированию устойчивости к эстрогеновой депривации, фулвестранту и комбинации фулвестрант/палбоциклиб, что связано с активацией сигнальных путей клеточного цикла. Этот эффект удается преодолеть комбинированной терапией: в доклинических PDX-моделях ER+/FGFR1-амплифициро-ванного РМЖу мышей добавление ингибитора FGFR (эрда-фитиниб) к терапии фулвестрант/палбоциклиб вызывало выраженные регрессии опухолей. Помимо амплификации FGFR1 в резистентных формах ER+ метастатического РМЖ выявлены активирующие мутации FGFR2 (N550K и M538I). Они индуцировали устойчивость клеток к фулвестранту, палбоциклибу и их комбинации за счёт гиперактивации сигнальных каскадов. Мутация M538I снижала чувствительность к FGFR-ингибиторам, однако при высоких дозах терапия FGFR-ингибиторами позволяла преодолеть резистентность, восстанавливая чувствительность к анти-ER терапии и ингибиторам CDK4/6 [74].
Путь Хиппо
Сигнальный путь Hippo является ключевым регулятором пролиферации, дифференцировки и апоптоза, что особенно актуально в контексте онкогенеза различных ЗНО. В норме этот путь активируется в ответ на различные стимулы, включая механическое напряжение, высокую клеточную плотность и сигналы из микроокружения [75]. Впоследствии это приводит к фосфорилированию и инактивации ключевых белков, таких как YAP (от англ. Yes-associated protein) и TAZ (от англ. transcriptional co-activator with PDZ-binding motif). В результате этого YAP и TAZ не могут транскрипционно активировать гены, способствующие клеточной пролиферации и выживанию, что в свою очередь подавляет рост опухолей [76]. Однако при ER+ РМЖ путь Hippo часто дисрегулирован, что ассоциировано с резистентностью к терапии. Подтверждение этому было получено в исследовании Zhiqiang Li, где был проведён геномный анализ 348 образцов ER+ РМЖ после лечения CDK4/6i. Полученные данные демонстрируют то, что инактивация FAT1 (от англ. FAT atypical cadherin 1) через сигнальный путь Hippo сопровождалась значительным увеличением экспрессии CDK6. Это, в свою очередь, приводило к накоплению транскрипционных факторов YAP и TAZ на промоторе CDK6, что способствовало неконтролируемой пролиферации клеток и прогрессии опухоли [77]. Таким образом, поскольку активированные YAP и TAZ участвуют в регуляции генов, обеспечивающих выживание клеток, данное нарушение представляет собой новый путь обхода терапевтического действия CDK4/6i и формирование резистентности к терапии при ER+ РМЖ.
Таким образом, резистентность к данному классу препаратов формируется как за счет нарушений в системе регуляции клеточного цикла, так и за счет активации компенсаторных сигнальных путей, формируя в совокупности многоуровневую систему преодоления терапевтического воздействия (ключевые механизмы систематизированы в табл. 3).
ВЫВОД
Регуляция клеточного цикла играет ключевую роль в патогенезе РМЖ, а CDK4/6i демонстрируют значительный потенциал в терапии за счёт воздействия на основные механизмы пролиферации трансформированных клеток. Тем не менее, изучение резистентности к данной группе противоопухолевых лекарственных средств выявило многообразие молекулярных механизмов, лежащих в основе лекарственной устойчивости. Таким образом, преодоление резистентности требует перехода к комбинированной терапии, основанной на рациональном дизайне. Наиболее перспективной представляется стратегия “block and tackle” , направленная на синергичное подавление как канонического пути циклин D1 — CDK4/6 — Rb («блокировать»), так и компенсаторных механизмов («добивать»), описанных в данном обзоре.
